
Sequence and Structure-based Prediction of Allosteric Sites
原文链接:全文
作者:Juan Xie, Gaoxiang Pan, Luhua Lai
Journal of Molecular Biology,2025 年 10 月
导读
变构药物因高选择性和丰富调控方式被寄予厚望,但截至2025年2月,FDA批准的2,813个新分子实体中仅有33个被确认为变构药物——潜力巨大,落地困难。这篇综述系统梳理了基于蛋白质序列和结构的变构位点预测方法,涵盖运动相关性分析、拓扑预测、蛋白质语言模型等多类算法,并通过PP5、BCKDK、FBA-II和KRas四个药物设计案例展示如何将位点预测转化为先导化合物发现。作者指出,隐蔽变构位点的发现和多模态信息融合是突破”不可成药”靶点的关键方向。
一、研究问题
变构调控是指蛋白质在一个远离活性中心的位点受到分子扰动后,通过构象变化或动态耦合影响功能位点的活性。与直接竞争活性位点的正构药物相比,变构药物具有几个重要优势。首先是选择性更高:同一蛋白家族不同亚型的正构位点往往高度保守,而变构位点差异较大,靶向变构位点更容易实现亚型选择性和更少的脱靶效应。其次是调控方式更丰富:变构分子可以是抑制剂、激活剂,或调节构象平衡的调节剂,能够实现比简单”封闭活性位点”更精细的功能控制。最后,变构位点为”不可成药”靶点提供了新的可能:某些蛋白质正构位点对天然底物亲和力极高、表面平坦、正构抑制会产生严重副作用,发现新的变构口袋可能开辟完全不同的成药路径。
文章统计了截至2025年2月FDA批准的33个变构小分子药物。这些药物覆盖GABAA受体、GPCR、MEK1/2、KRas G12C、TYK2、BCR-ABL1等多类靶点,作用类型既有抑制剂也有激活剂。例如,Diazepam等苯二氮䓬类药物作为GABAA受体的正向变构调节剂增强氯离子通道活性;Trametinib等MEK抑制剂结合于催化位点附近的变构口袋稳定非活性构象;Deucravacitinib靶向TYK2的调控性假激酶结构域实现结构域间变构抑制;Asciminib则模拟ABL蛋白天然肉豆蔻酰基的自抑制机制。药物的作用机制也可能比初始认识更复杂——Xanomeline同时表现出正构和变构结合模式,Selinexor除正构作用外还可能产生变构降解效应。值得注意的是,多数上市变构药物最初是通过体外筛选或已知分子的结构改造发现的,其变构机制在后续研究中才被揭示。明确围绕已知变构位点理性设计的成功案例仅有Asciminib、Sotorasib和Adagrasib三个,说明计算预测到成药的完整闭环仍然非常稀缺。
二、方法核心:结构、序列与动态三条预测路线
基于蛋白质三维结构的预测方法是目前最成熟的一类,大致可分为三个方向。
运动相关性分析:CorrSite2.0使用高斯网络模型(GNM)分析候选口袋与正构位点之间的运动相关性——如果某个远端口袋与正构位点在关键运动模式中具有较强耦合,它更可能是变构位点。该方法在独立测试集中正确预测了20个变构位点中的18个,并已整合到CavityPlus 2022在线平台中。
拓扑与机器学习方法:TopoAlloSite利用蛋白质折叠类型的拓扑规律,无需先检测表面口袋,直接用核SVM预测变构位点,理论上更适合发现静态结构中尚未完全形成的隐蔽位点。PASSer系列则采用XGBoost和图卷积神经网络学习FPocket识别的口袋特征,PASSerRank进一步使用Learning-to-Rank方法按相似性排序候选口袋。AlloReverse结合蛋白质动力学、AdaBoost和最短路径算法,能同时预测变构残基、口袋、通信路径及正构-变构耦合。
统计力学模型:AlloSigMA 2基于结构统计力学方法评估在特定残基施加稳定化或去稳定化扰动后蛋白质其他区域的能量变化,可用于搜索变构位点、分析突变的变构影响和预测调控方向。该方法的优势在于显式考虑了扰动传播的物理过程。
结构方法的共同限制:多数方法采用”静态结构→口袋检测→特征提取→分类或排序”的流程,如果真正的变构口袋在静态结构中尚未形成,后续算法就无法评价它;口袋检测本身的错误也会传递到预测模型。此外,部分方法只判断”候选口袋像不像已知变构口袋”,却未显式判断其是否与正构位点存在真正的功能耦合——后者才更接近变构的机制定义。对于占人类蛋白质组约40%的内在无序蛋白(IDP)和内在无序区(IDR),传统静态结构和口袋方法尤其不适用。
除了结构,蛋白质序列里也编码了变构信息:维持远程通信的残基会在进化中协同演化。
共进化方法:KeyAlloSite 用多序列比对和进化耦合模型计算候选变构残基与正构位点的耦合强度,真正的变构位点通常耦合更强;Sala 等人的三参数模型把 SCA 共进化、动力学自由能扰动和可成药性评分联合起来。局限是依赖足够多、足够多样的同源序列。
蛋白质语言模型:ESM、ProtBERT 等只需单条序列即可预测,对缺同源序列的蛋白尤其有用。Kannan 等人发现 ESM-1b 注意力图里对活性位点高注意力的残基富集变构残基;Allo-Allo、DeepAllo、AlloPED 等在语言模型表征上接分类器或拼口袋特征。
作者对语言模型方法较审慎:注意力高值不等于真实的能量耦合或构象传播,模型能给分却难回答”为什么是变构残基”“通过什么路径传信号”;加上已知变构数据有限,深度模型容易过拟合。
三、看图说话
Figure 1 · 已上市变构药物结合在哪里
这张图想回答:已批准的变构药物结合在靶蛋白的什么位置,和正构位点的空间关系如何?
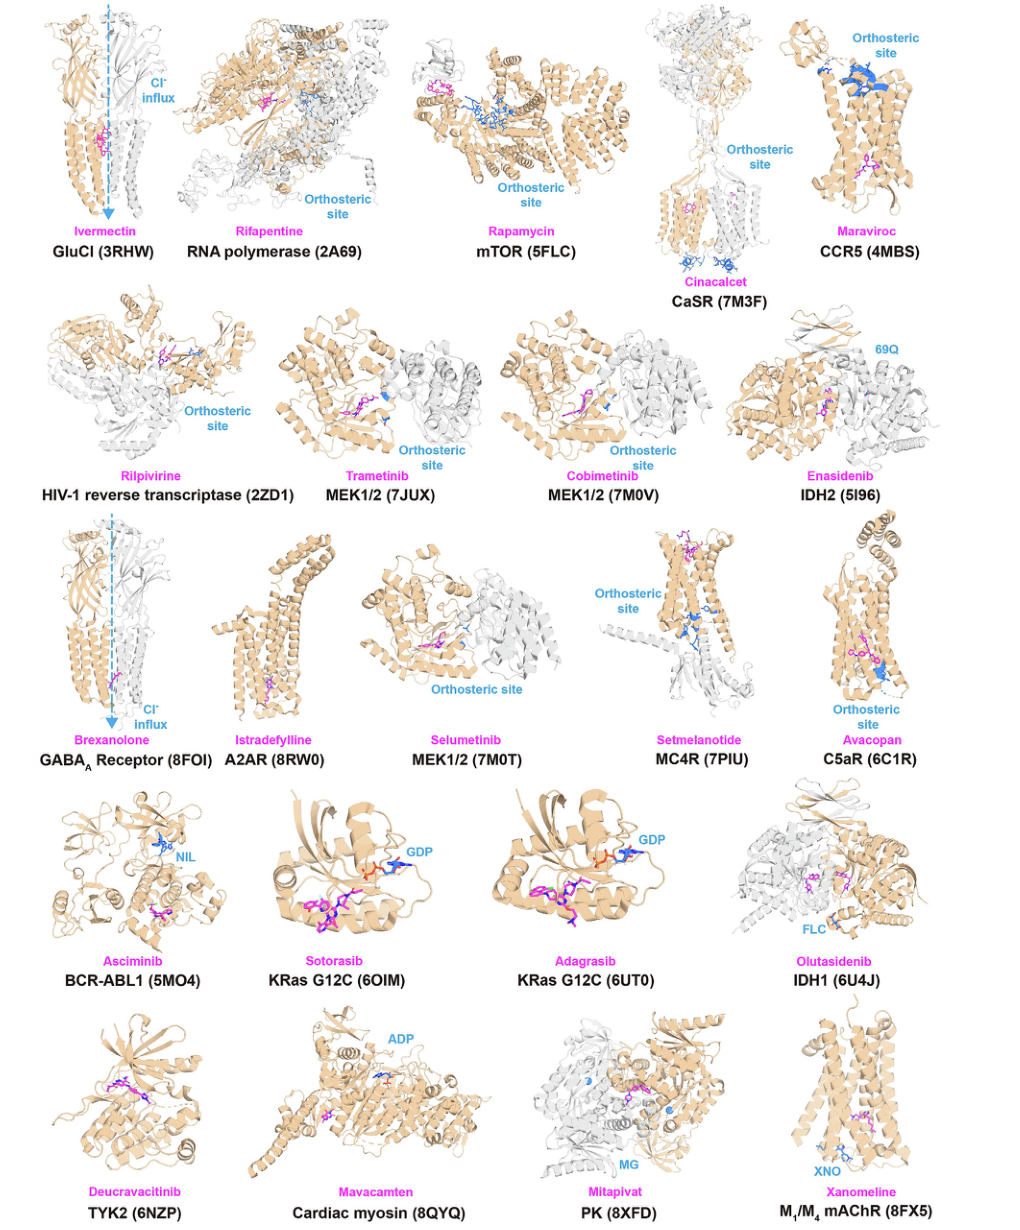
Figure 1. FDA 批准的变构药物与靶蛋白的代表性复合物结构。变构药物为洋红色棒状,正构位点/配体为蓝色棒状或球状。
图里每个结构是一个已上市变构药物和它的靶蛋白。洋红色的药物分子都停在远离蓝色正构位点的地方——这正是变构的定义:不占活性位点,却能调控功能。
这些例子覆盖 GABAA 受体、GPCR、MEK1/2、KRas G12C、TYK2、BCR-ABL1 等多类靶点,作用既有抑制也有激活(如 Diazepam 是 GABAA 的正向变构调节剂,Asciminib 模拟 ABL 的自抑制机制)。但要注意,多数药物是先被筛出来、变构机制后来才搞清的,真正围绕已知变构位点理性设计成功的只有 Asciminib、Sotorasib、Adagrasib 三个。
Figure 2 · 隐蔽变构位点的四种形成机制
这张图想回答:隐蔽变构位点通过哪几种构象变化形成,各自的代表性蛋白是什么?
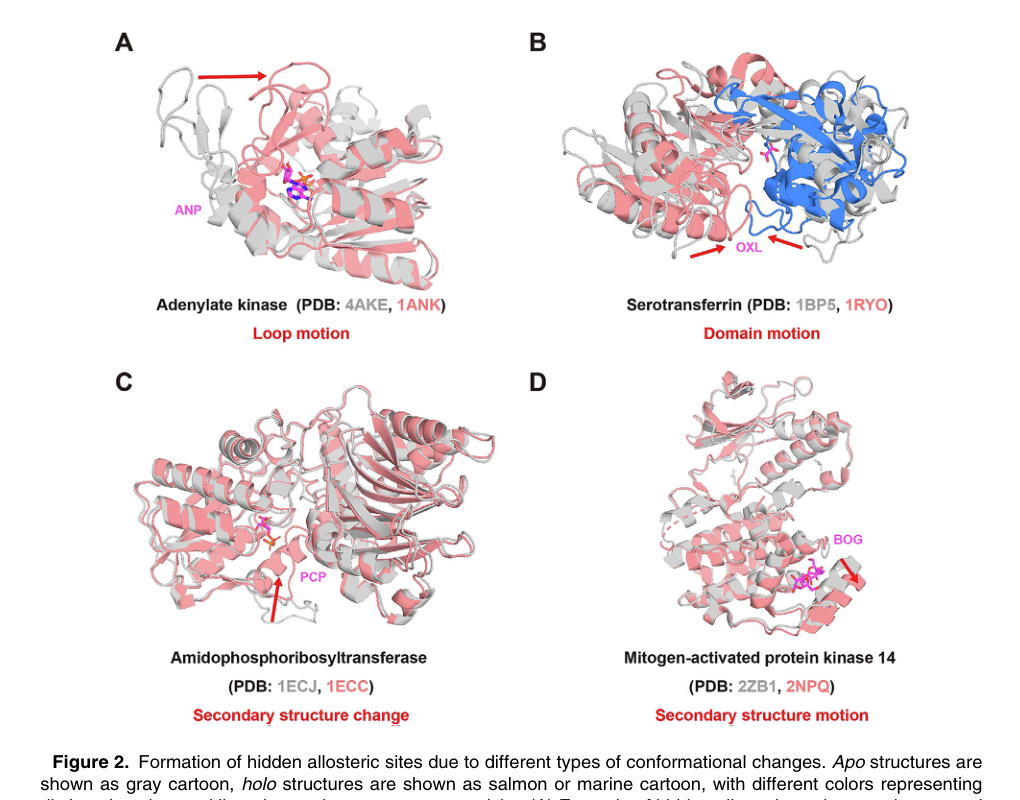
Figure 2. 隐蔽变构位点因不同构象变化而形成。灰色为 apo 结构,红/蓝色为 holo 结构,不同颜色代表不同结构域。A 环区运动;B 结构域运动;C 二级结构重构;D 二级结构位移。
隐蔽变构位点在无配体的 apo 结构里看不见,只在特定构象或配体诱导下才出现。图中灰色是 apo、彩色是 holo,四个 panel 对应四种打开方式:A 环区运动(腺苷酸激酶,环移开露出空间)、B 结构域运动(血清转铁蛋白,两个结构域相对旋转形成界面口袋)、C 二级结构重构(局部无序↔螺旋)、D 二级结构位移(螺旋整体移开)。
由环区或铰链运动形成的口袋更可能容纳药物,纯侧链旋转形成的空隙往往效力不足。发现这类位点要靠分子动力学模拟、NEB+MSM 路径采样,或 PocketMiner、AlphaFold2 构象系综这类 AI 方法——但成本高,如 TEM1 β-内酰胺酶模拟超过 1 μs 隐蔽口袋也只打开约三分之一。KRas G12C 药物 Sotorasib、Adagrasib 正是隐蔽位点成药的典型。
Figure 3 · 四个从预测到成药的案例
这张图想回答:变构位点预测怎样真正走到药物发现?有哪些完整案例?
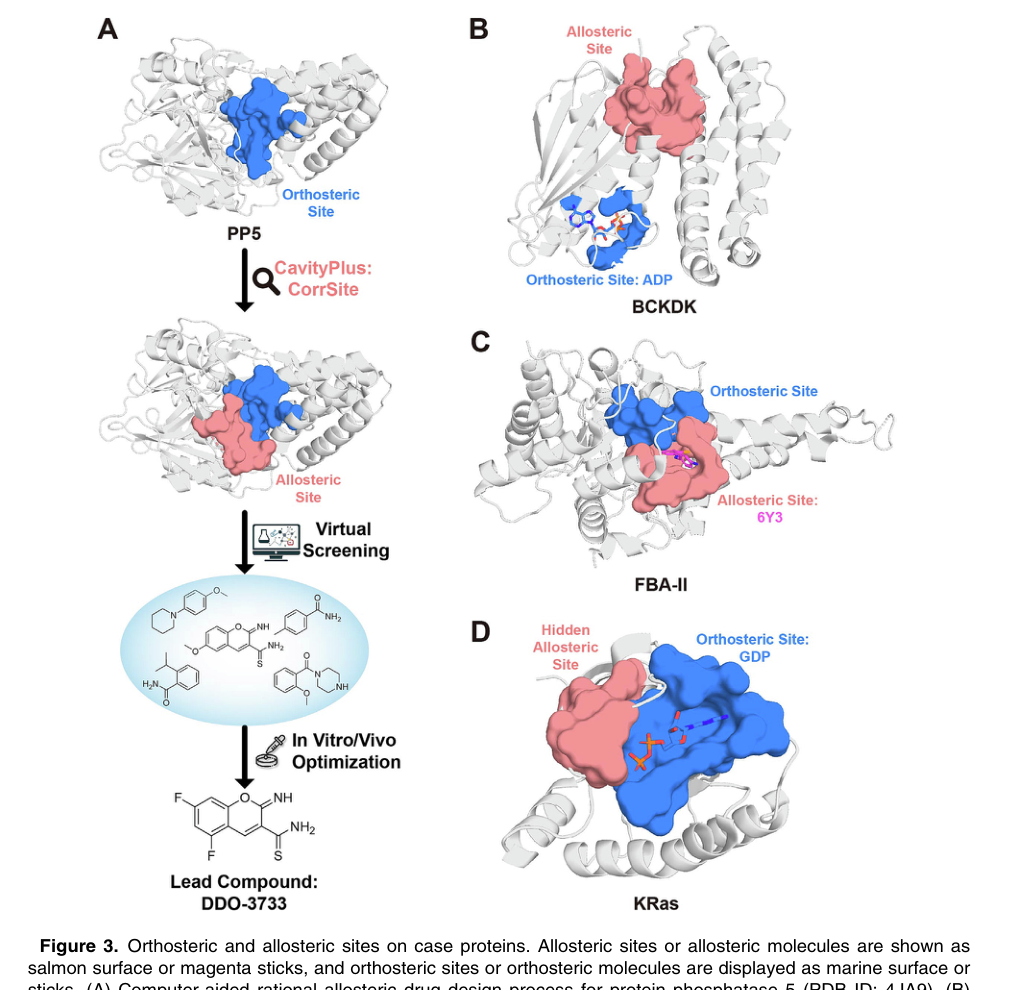
Figure 3. 案例蛋白上的正构与变构位点。变构位点/分子为鲑红色表面或洋红棒状,正构位点/分子为蓝色。A PP5 变构激活剂设计;B BCKDK 变构位点;C FBA-II 共价变构位点;D KRas 隐蔽变构位点。
这张图把四个案例的位点标在结构上:鲑红色是变构位点、蓝色是正构位点,一眼能看出变构药物都避开了保守的正构口袋。A PP5 的口袋在 TPR 与磷酸酶结构域之间,药物解除自抑制、起激活作用;B BCKDK 和 C FBA-II 都是为了避开极性或保守的正构位点而另找变构/共价位点;D KRas 则是在构象系综里找到的隐蔽位点。
下一节「核心贡献总结」会逐个展开这四个案例的设计流程和实验结果。
四、核心贡献总结
PP5变构激活剂:PP5是一种自抑制的蛋白磷酸酶,TPR结构域在非活性状态下覆盖催化位点。由于TPR结构域广泛存在于多种蛋白中,直接靶向它缺乏选择性。研究者使用CavityPlus/CorrSite2.0在TPR与磷酸酶结构域之间发现新的变构口袋,经虚拟筛选、分子优化和实验验证获得先导化合物DDO-3733,能够变构激活PP5并缓解热休克蛋白过表达,对其他磷酸酶影响较小。这是一个变构激活剂案例,药物作用是解除自抑制而非封闭活性位点。
BCKDK变构抑制剂:BCKDK通过磷酸化BCKDC负向调控支链氨基酸(亮氨酸、异亮氨酸、缬氨酸)代谢,还与结直肠癌中的MEK/ERK信号通路激活有关。如果直接靶向保守的ATP位点可能同时抑制其他激酶,因此研究者利用CavityPlus发现新变构口袋后进行虚拟筛选,获得三个先导化合物,其中两个在细胞水平抑制BCKDK对BCKDC的磷酸化、抑制多种癌细胞增殖并促进凋亡。FBA-II共价变构抑制剂:FBA-II是真菌和细菌糖酵解的关键酶,其天然底物带多个磷酸基团使正构位点极性很强,难以设计兼顾膜透性的药物。联合使用CorrSite预测变构性和CovCys寻找可共价修饰的半胱氨酸,研究者发现了共价变构位点并设计的抑制剂能抑制唑类耐药白色念珠菌生长,将变构的选择性优势与共价结合的持久效力结合起来。
KRas隐蔽变构位点:KRas是GTPase家族成员,在多种癌症相关信号通路中发挥关键作用。RAS基因突变出现在约30%的人类癌症中,其中KRas突变占多数。由于正构位点GTP亲和力极高、蛋白表面相对平坦、家族成员正构位点高度保守,KRas长期被视为”不可成药”靶点。Sotorasib和Adagrasib靶向KRas G12C的switch II隐蔽口袋获得成功,但仅适用于G12C突变。Gomez-Gutierrez等人通过500 ns加速MD和FTMap热点检测,在构象系综中发现了8个隐蔽位点。针对P4位点的虚拟筛选获得5个命中分子,在50 μM下使KRAS G12V转化细胞增殖下降超过30%,MD分析提示这些分子可能作为分子胶稳定KRas/SOS复合物、阻碍核苷酸相关构象转换。虽然活性偏早期,但证明了非G12C的KRas突变可能存在新的变构干预方式,构象系综筛选能扩展可发现的位点范围。
五、局限与展望
文章提出四个关键方向。第一,多模态信息融合:将序列进化、三维结构、构象系综、动力学轨迹和配体信息联合建模,利用交叉注意力等机制而非简单拼接特征,使模型同时学习序列特征与结构口袋、动态耦合与功能效应之间的关系。第二,发展真正的单序列预测方法,使不依赖实验结构和同源序列的变构位点预测成为可能,扩展到IDP/IDR和大规模蛋白质组筛选;但未来模型不能只判断”像不像变构残基”,还应预测正构-变构残基对、通信路径和调控方向。第三,提高深度学习的可解释性:模型不仅应输出预测位点,还应说明哪些序列模式支持预测、残基通过什么路径与正构位点耦合,可以将已知的共进化耦合、残基接触网络和能量传播规律作为先验加入模型。第四,通过实验自动化和高通量筛选扩大高质量变构数据集规模——需要更多已验证的正负变构位点、apo/holo构象对、隐蔽口袋开放轨迹和突变功能数据,解决训练数据不足的根本瓶颈。
通讯作者介绍
赖路华(Luhua Lai),北京大学化学与分子工程学院、定量生物学中心、北京大学-清华大学生命科学联合中心、中国医学科学院药物设计研究单元教授。研究方向涵盖蛋白质-蛋白质相互作用、变构调控的计算研究以及计算机辅助药物设计,团队开发的CavityPlus平台和CorrSite/KeyAlloSite等工具已广泛应用于变构位点预测和理性药物设计领域。第一作者谢娟和潘高翔为共同第一作者。
引用
Xie, J., Pan, G., & Lai, L. (2025). Sequence and Structure-based Prediction of Allosteric Sites. Journal of Molecular Biology, 437(20), 169305. https://doi.org/10.1016/j.jmb.2025.169305