
Coevolution-based prediction of key allosteric residues for protein function regulation
原文链接:全文
作者:Juan Xie, Weilin Zhang, Xiaolei Zhu, Minghua Deng, Luhua Lai
eLife,2023 年 2 月 17 日
导读
变构药物设计中,一个常被忽视的问题是:变构口袋里的残基并非同等重要——有些主要贡献结合亲和力,有些既参与结合又负责把扰动传递到功能中心。后者才是变构信号的关键。KeyAlloSite 从蛋白质家族的多序列比对出发,利用共进化模型中那些通常被视为”噪声”的弱、非接触耦合信号,系统区分变构口袋中的一般结合残基和信号传递残基。在 23 个蛋白质的测试中,已知变构口袋在 Top 3 中被正确识别的概率达 96%,关键残基预测约占口袋残基的 20%,并在 BCR-ABL1 变构抑制剂 asciminib 的药物设计案例中得到了实验支持。
一、研究问题
变构调控是指蛋白质一个位点受到扰动后,能够影响空间上较远的另一个功能位点。变构药物(allosteric drugs)通过结合远离活性中心的变构口袋来调控蛋白质功能,通常具有更高的选择性,也有可能绕过正构位点的耐药突变。然而,找到变构口袋只是第一步——口袋中的残基功能并不均一。一些残基主要贡献配体的结合亲和力;另一些残基既参与结合,又负责将扰动传递到功能中心,产生变构信号。作者将后一类称为关键变构残基(key allo-residues)。这一区分对药物优化至关重要:提高变构配体的结合亲和力(降低 KD),并不一定会提高其功能调控效力(改善 IC50 或 EC50),优化变构药物的真正关键在于保持或增强药物与关键变构残基之间的相互作用,然后在此基础上调整与其他口袋残基的作用来优化亲和力、选择性和药代性质。
现有的变构位点预测方法(分子动力学模拟、刚性残基扫描、正常模式分析等)通常能定位变构口袋的大致位置,但计算成本较高(往往需要对许多残基分别进行分子动力学模拟),且难以进一步区分口袋内残基的功能层级——哪些残基负责结合,哪些负责信号传递。KeyAlloSite 提出了一种完全基于序列共进化的方法,核心假设源于一个简单但深刻的观察:蛋白质共进化模型(如直接耦合分析 DCA)中的强耦合主要反映空间直接接触的残基对,传统上被用于蛋白质接触图预测;而大量弱耦合信号因为不对应空间上的直接接触,在传统应用中通常被视为统计噪声丢弃。然而,变构位点和正构位点之间本来就距离较远、不形成直接接触,因此它们之间的功能联系恰恰体现在这些被忽略的弱耦合中。
二、方法核心:用弱共进化耦合区分结合残基与信号残基
KeyAlloSite 的计算流程分为五步。(A)构建多序列比对:使用 HMMER 从 Pfam 中搜索目标蛋白的同源序列,按 80% 序列一致性重加权得到有效序列数 N_eff,以减少高度相似序列(如来自同一细菌属的大量菌株序列)对统计推断的过度影响。作者通过随机抽样分析表明,稳定预测通常需要 N_eff ≈ 7L ± 4L(L 为蛋白质长度);较短的蛋白可能需要更少序列,较长的蛋白往往需要更多。(B)计算进化耦合:拟合基于 Potts 模型的全局进化耦合模型,对长度为 L 的蛋白质序列,模型同时估计每个位置的单点氨基酸偏好和所有位置对之间的直接进化耦合参数,以耦合矩阵的 Frobenius 范数衡量每对残基位置之间的直接共进化强度,并做 APC(average product correction)校正降低系统发育关系和采样不足造成的背景偏差。
(C-D)构建变构-正构耦合矩阵:使用 CAVITY 软件在蛋白质表面检测所有潜在配体结合口袋,然后对每个候选变构口袋中的 N 个残基,提取它与正构口袋 M 个残基之间的进化耦合值,形成一个 N×M 的矩阵。矩阵的每一行代表一个变构残基与整个正构口袋的耦合模式。由于变构口袋与正构口袋通常空间距离较远(一般 15-30 Å 以上),矩阵中的单个数值大多较小——方法的核心洞察正在于此:它关注的是每个变构残基与正构口袋之间大量弱耦合的整体分布模式,而非某一个特别突出的强耦合信号。
(E-F)统计比较识别关键残基:对矩阵中每两行(即每两个变构残基)进行 t 检验(显著性水平 α = 0.05),判断它们与正构口袋的耦合模式是否存在显著差异。对每个变构残基统计它与多少个其他口袋残基的模式显著不同,标准化为 Z-score 后,Z > 0.8 的残基被预测为关键变构残基。直觉上,与正构位点的共进化模式明显”异常”的残基——与口袋中大多数其他残基的耦合模式都不同——说明受到了特殊的功能进化约束,这种”不同寻常”的进化压力可能来自信号传递的功能需求,而非单纯的配体结合需求。
三、看图说话
Figure 1 · 从共进化到关键残基的五步
这张图想回答:KeyAlloSite 怎样一步步从序列共进化信息里定位变构关键残基?
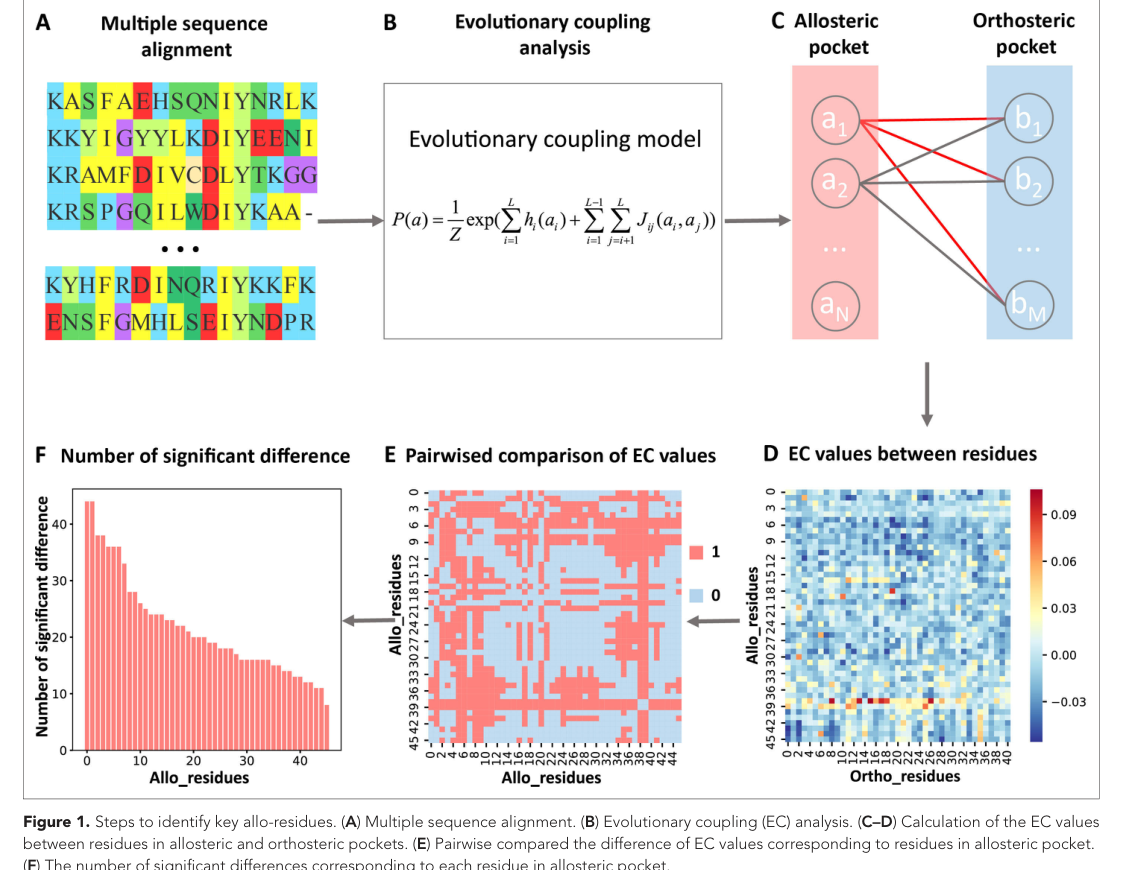
Figure 1. 识别关键变构残基的步骤。(A) 多序列比对。(B) 进化耦合分析。(C–D) 计算变构口袋残基与正构口袋残基之间的 EC 值矩阵。(E–F) 统计比较识别关键残基。
A/B:用 HMMER 从 Pfam 搜同源序列、按 80% 一致性重加权,再拟合 Potts 模型算每对残基的直接进化耦合(Frobenius 范数 + APC 校正)。C/D:用 CAVITY 找出表面口袋,对每个候选变构口袋取它与正构口袋之间的 N×M 耦合矩阵。
核心洞察:变构口袋和正构口袋相距 15–30 Å 以上、不直接接触,所以矩阵里的值大多很小。方法关注的正是这些通常被当成噪声丢弃的弱耦合的整体分布。E/F:对每两个变构残基的耦合模式做 t 检验,与大多数残基模式都「不一样」的残基(Z > 0.8)判为关键变构残基。
Figure 2 · 把变构口袋排到 Top 几
这张图想回答:在 23 个蛋白的基准上,已知变构口袋能被排到前几名?
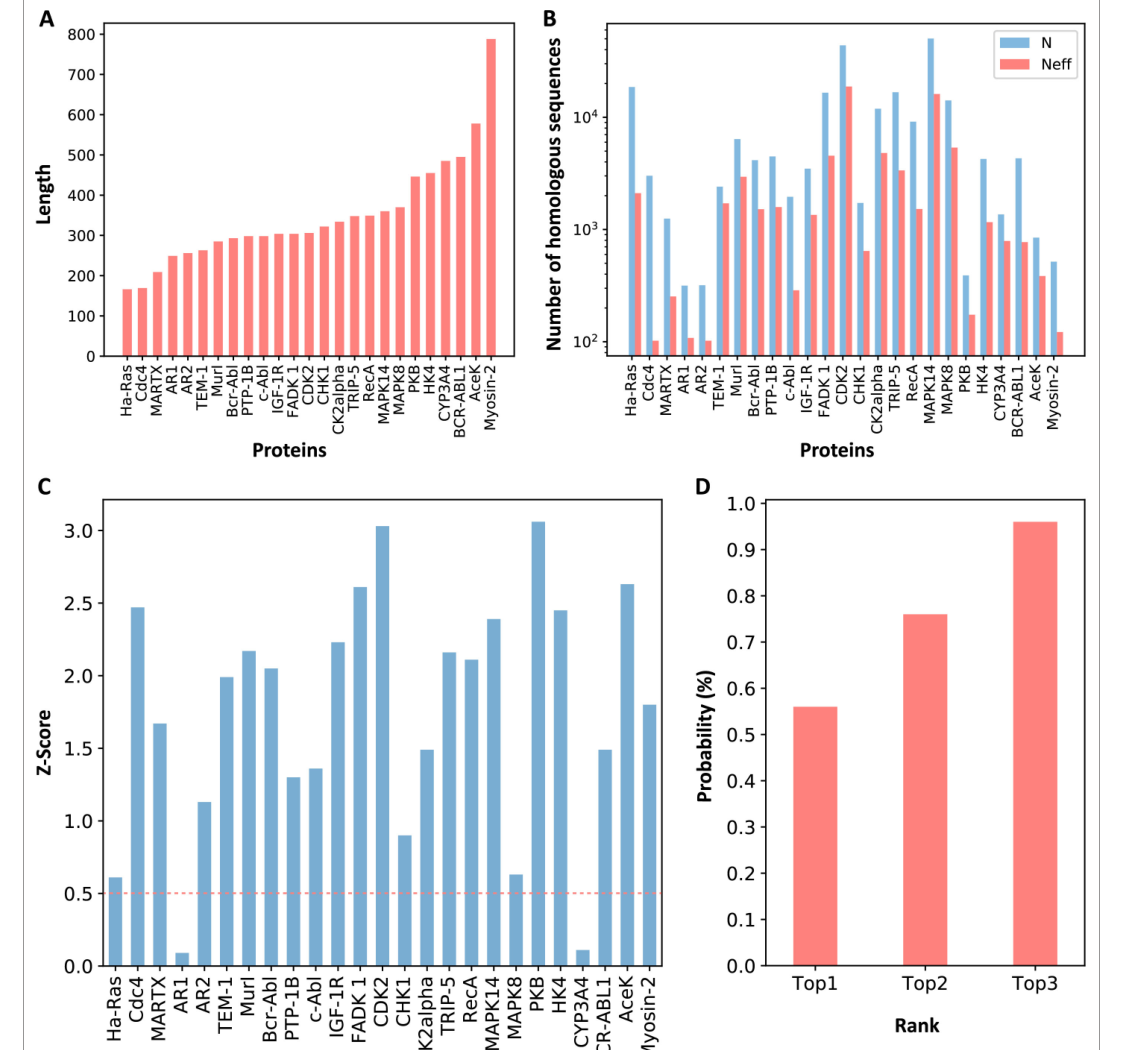
Figure 2. 变构口袋的 Z-score 及排入 Top 3 的概率。(A) 数据集蛋白长度分布。(B) 有效同源序列数。(C) 各已知变构口袋的 Z-score。(D) 排入 Top 1/2/3 的概率。
数据集覆盖 166–788 残基、有效同源序列从约 100 到数万。Panel C:25 个已知变构口袋里 23 个(92%)Z-score 超过 0.5 阈值,只有 Ha-Ras 和 AR1 偏低。Panel D:已知口袋排进 Top 1 的概率 56%、Top 2 76%、Top 3 达 96%。而且全程只用序列共进化、不跑分子动力学,普通工作站几分钟到几十分钟就能算完。
Figure 3 · 关键残基只占口袋的约 1/5
这张图想回答:一个变构口袋里,被判为「关键」的残基有多少?
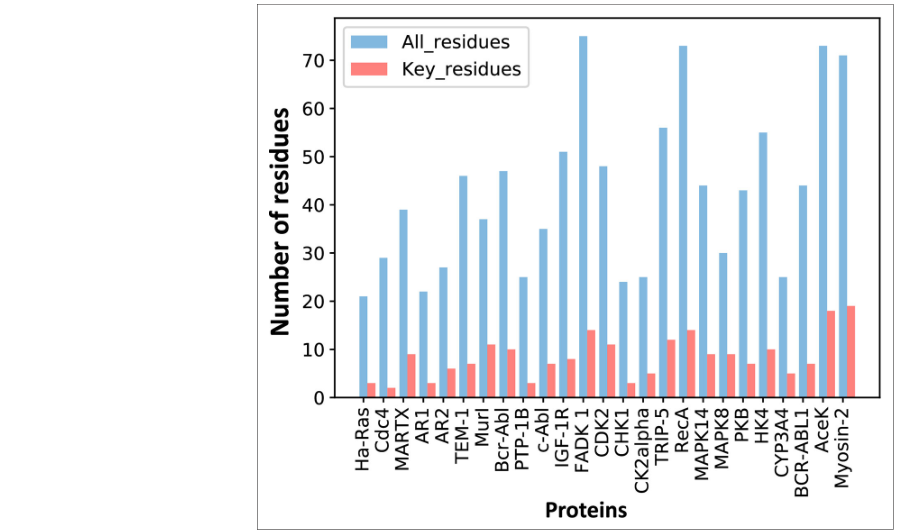
Figure 3. 各蛋白中预测的关键变构残基数量。蓝色为变构口袋全部残基数,红色为其中被判为关键的残基数。
每个蛋白两根柱:蓝色是口袋全部残基、红色是被判为关键的。红柱普遍只有蓝柱的一小截——关键残基约占口袋残基的 20%,等于把药物优化要盯住的残基范围缩小了约 5 倍。相比 SCA 那种找「连续网络 sector」的方法,KeyAlloSite 目标更具体:在一个口袋里挑出最可能直接负责信号传递的少数残基。
Figure 4 · BCR-ABL1 与 asciminib 的印证
这张图想回答:预测的 BCR-ABL1 关键残基,和已上市变构药 asciminib 的结合位点对得上吗?
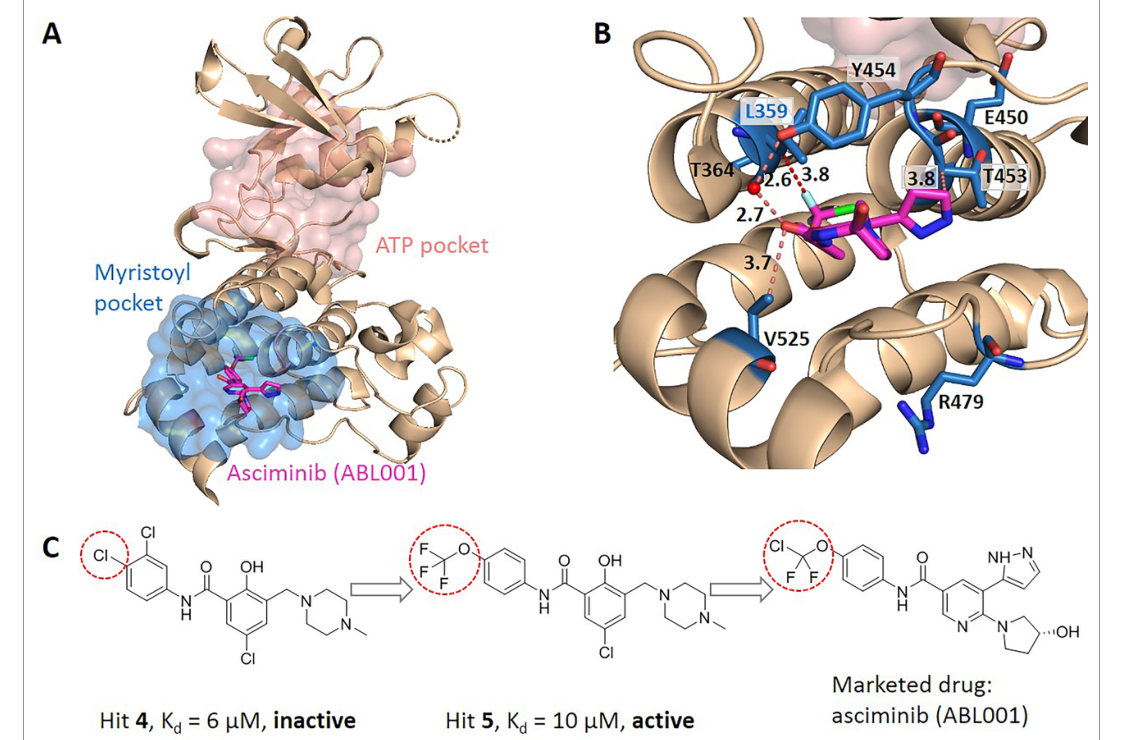
Figure 4. BCR-ABL1 中预测的关键变构残基。(A) 激酶结构域晶体结构,asciminib(棒状)结合在豆蔻酰口袋。(B) asciminib 周围的关键残基。(C) 从片段到成药的药物化学演化。
asciminib 是第四代 CML 药,结合远离 ATP 位点的豆蔻酰口袋变构抑酶,能绕过 T315I 耐药突变。KeyAlloSite 把口袋 44 个残基里的 7 个判为关键(含 L359),panel B 显示 L359 与 asciminib 的三氟甲氧基形成疏水作用。
- Panel C 是最有力的印证:前体 hit 4(KD 6 μM)能结合口袋但无抑酶活性;hit 5 把氯换成三氟甲氧基、建立与 L359 的作用后才有了抑制活性。这正是「结合残基」与「信号残基」之差——和 L359 相互作用,才是从「结合」跨到「变构抑制」的关键。
Figure 5 · Tar 受体与 PDZ3 的验证
这张图想回答:方法能不能把「只负责结合」的残基和「负责信号传递」的残基分开?
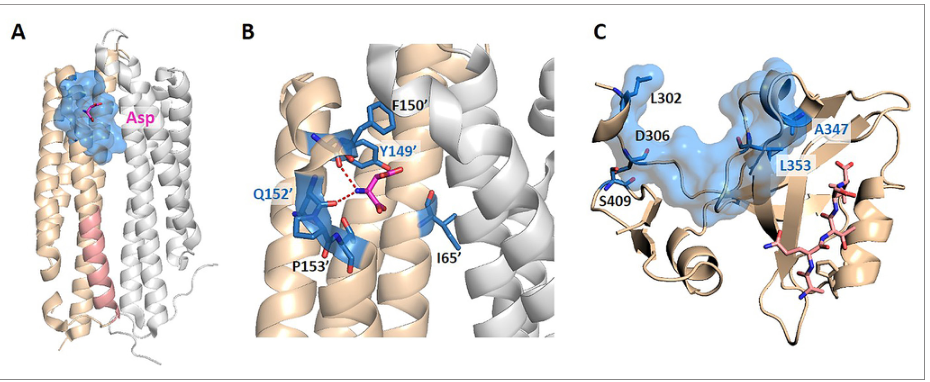
Figure 5. 在 Tar 和 PDZ3 中预测的关键变构残基。(A) holo-Tar 结构,天冬氨酸(洋红)结合在外膜区。(B) 关键信号残基放大。(C) PDZ3 结构域。
大肠杆菌 Tar 趋化受体:方法预测的 6 个关键残基里,Y149、Q152 是实验已证明的跨膜信号传递残基,同时正确排除了 R69、R73——这两个在口袋里但实验证明只管结合亲和力、不参与信号传递。PDZ3 里预测的 A347、L353 也与 NMR 弛豫和定向进化识别的动力学调控残基一致。这组案例直接印证了方法区分「结合残基」和「信号残基」的核心目标。
Figure 6 · 扩展到酶工程
这张图想回答:把方法推广到整个蛋白表面,能帮酶工程缩小突变搜索范围吗?
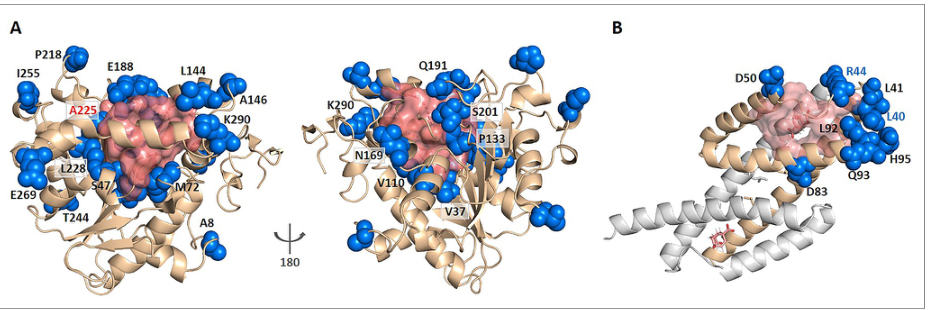
Figure 6. KeyAlloSite 为酶预测关键变构残基。(A) Candida antarctica 脂肪酶 B(CALB)上的预测残基。(B) 另一个酶的预测。
把方法扩展到整个表面(不限已知口袋)来找远离催化中心却影响酶活的残基。在脂肪酶 CALB 上,从 296 个活性口袋外残基里预测了 52 个关键残基,其中 排名第 3 的 A225(Z=3.04)实验证实 A225M 突变使催化效率提高约 11 倍,V37 的 V37I 突变也提高约 3 倍。说明方法能把数百个候选突变位点缩到几十个,给定向进化省力。
四、核心贡献总结
BCR-ABL1 是慢性粒细胞白血病(CML)的驱动性融合激酶。一到三代 ATP 竞争性酪氨酸激酶抑制剂(如伊马替尼、达沙替尼、尼洛替尼)虽然革命性地改善了 CML 患者的预后,但 ATP 位点的点突变(尤其是 T315I”守门人”突变)会导致耐药。第四代药物 asciminib(ABL001,2021 年 FDA 批准)采用了截然不同的策略:通过结合远离 ATP 位点的豆蔻酰口袋(myristoyl pocket)来变构抑制激酶活性,从而绕过 ATP 位点的耐药突变,对包括 T315I 突变在内的多种耐药型 CML 有效。(A)KeyAlloSite 将豆蔻酰口袋的 44 个残基中的 7 个预测为关键变构残基,包括 L359、R479、V525、Y454、E450、T453 和 T364。(B)在 asciminib 与 BCR-ABL1 的共晶结构中,L359 与 asciminib 的三氟甲氧基形成有利的疏水相互作用(距离约 2.6-3.8 Å),而其他预测的关键残基也位于配体周围的关键位置。
(C)从片段筛选到成药的药物化学演化提供了直接验证。asciminib 的前体来自片段筛选:早期命中物 hit 4(KD = 6 μM)虽然结合到豆蔻酰口袋,但没有激酶抑制活性——它能”结合”但不能”推动”变构构象变化。而 hit 5(KD = 10 μM)通过将苯环上的氯原子替换为三氟甲氧基,建立了与 L359 的疏水相互作用后获得了抑制活性。这与 KeyAlloSite 的预测高度一致:L359 是关键变构残基,与它的相互作用正是从单纯”结合”跨越到产生”变构抑制效应”的关键差异。相反,hit 4 与 L359 之间没有形成有利的相互作用。最终上市的 asciminib 完整保留了三氟甲氧基与 L359 的这一关键相互作用。这个案例生动地展示了”结合残基”和”信号残基”的实际区别对药物优化策略的意义。
其他验证案例与扩展应用
作者还在多个经典变构体系中验证了预测。E. coli Tar 趋化受体:Tar 是介导细菌趋化的同源二聚体跨膜受体,天冬氨酸在外膜区域结合后,信号通过跨膜螺旋传递到胞质区域。KeyAlloSite 预测了 6 个关键残基,其中 Y149 和 Q152 是已知通过实验证明对趋化剂和拮抗剂信号传递至关重要的变构信号残基。方法正确排除了 R69 和 R73——虽然这两个残基位于变构口袋中,但实验已证明它们主要负责配体结合亲和力,不直接参与跨膜信号传递。这一结果直接印证了 KeyAlloSite 区分”结合残基”和”信号残基”的核心目标。PDZ3 结构域:预测的关键残基 A347 和 L353 与此前 NMR 弛豫实验和定向进化研究识别的动力学调控残基一致,进一步支持弱共进化耦合包含蛋白质动力学和变构功能信息。
方法还被扩展到两个方向。一是癌症突变预测:将预测的关键变构残基与 COSMIC 数据库中的体细胞突变交叉比对,发现部分癌症突变位于预测的关键变构位置,提示这些突变可能通过干扰远程变构信号(而非直接破坏催化中心)导致蛋白质功能异常。不过,突变在癌症样本中出现并不等同于已证明它是致癌驱动突变,这一分析更适合作为候选机制假说。二是酶工程:将方法扩展到整个蛋白质表面(不限于已知口袋),寻找远离催化中心但影响酶活性的残基。在 Candida antarctica 脂肪酶 B(CALB)中,从 296 个活性口袋外的残基中预测了 52 个关键残基,其中排名第 3 的 A225(Z = 3.04)已被实验证实 A225M 突变可使催化效率提高约 11 倍;V37(Z = 1.42)的 V37I 突变也能使催化效率提高约 3 倍。这表明 KeyAlloSite 可以有效缩小定向进化或理性突变设计的搜索空间,将数百个候选突变位点缩减到几十个。
五、局限与展望
论文最主要的限制是缺少前瞻性实验验证——eLife 编辑评价中也明确指出了这一点。所有验证都基于已有文献中的实验结果和回顾性对比,作者没有针对新预测的残基系统开展定点突变、酶活测定、双突变循环或 NMR 动力学实验。因此,目前的证据证明了 KeyAlloSite 的预测与部分已知实验结果相符,但尚未充分证明它能在未知体系中稳定区分”只影响结合的残基”和”真正负责变构信号的残基”。
数据集较小(23 个蛋白、25 个变构口袋),且筛选条件限制为单体蛋白、同时具有正构和变构配体的已知共晶结构、有效同源序列数大于 100,这些条件有利于方法开发但限制了结论的普适性。尚不清楚方法在多聚体界面变构、跨亚基信号传递、无明显口袋的隐蔽变构位点或同源序列稀少的新蛋白家族中的表现。方法对 MSA 质量高度敏感——同源序列数量不足、多样性不够或混入不同功能亚家族时,共进化信号可能不可靠(数据集中 AR1 的较低 Z-score 已经显示了这一问题)。关键残基判定的 Z > 0.8 阈值通过已有已知残基的覆盖情况调整得出,具有一定的训练集调参性质,不同蛋白家族的最优阈值可能不同。此外,方法中每个变构残基与正构口袋之间的耦合值被直接用作 t 检验的样本,但正构口袋残基之间可能存在相关性,未做多重检验校正,可能引入口袋大小依赖的假阳性累积。Tar 案例中,从 holo 结构切换到 apo 结构后口袋残基组成轻微变化,Q152 的 Z-score 就从超过阈值变成了 0.66,说明预测结果对蛋白质构象选择也有一定敏感性。尽管如此,KeyAlloSite 作为一种计算效率高、仅依赖序列信息的方法,对变构药物优化策略的制定提供了有价值的计算线索。
通讯作者介绍
Luhua Lai(赖路华),北京大学化学与分子工程学院教授,定量生物学中心核心成员,研究方向为计算生物学和药物设计,长期从事蛋白质变构调控和变构药物发现的计算方法开发。赖路华是论文唯一标注的通讯作者。共同作者邓明华(Minghua Deng)来自北京大学定量生物学中心与数学科学学院,研究方向为生物信息学和统计学习;第三作者朱小蕾(Xiaolei Zhu)来自安徽农业大学理学院。本研究在北京大学完成,第一作者谢娟(Juan Xie)与第二作者张伟林(Weilin Zhang)承担了方法开发、软件实现和数据分析工作。
引用
Xie, J., Zhang, W., Zhu, X., Deng, M., & Lai, L. (2023). Coevolution-based prediction of key allosteric residues for protein function regulation. eLife, 12, e81850. https://doi.org/10.7554/eLife.81850