
De novo design of RNA pseudoknots with deep learning
原文链接:全文
作者:Jill Townley, Wipapat Kladwang, David Baker, …, Rhiju Das
Science,2026 年 8 月 27 日
蛋白质设计已经进入”想设计什么结构就设计什么结构”的时代。RNA 呢?还停在重设计已知结构、拼装已有模块的阶段。尤其是假结(pseudoknot)——RNA 中最复杂、最重要的二级结构之一——从未被从头设计过。
这篇来自 Stanford Rhiju Das 实验室的 Science 论文,通过一场涉及 57 个假结、约 50,000 条序列的四轮盲测竞赛证明:深度学习方法在从头设计 RNA 假结方面已追平经验丰富的人类设计者。核心推动力是 RNet(RibonanzaNet)——一个用化学探测数据训练的基础模型。更令人兴奋的是,冷冻电镜显示 AI 设计的 RNA 自发形成了设计时未被编程的三级结构。
一、研究问题
RNA 设计长期有个瓶颈:蛋白质这几年能做很多 de novo design,很大程度依赖高精度三维结构预测/生成。但 RNA 不一样——三维结构预测还不够准,尤其对人工合成、没有同源序列的 RNA 更难。所以大家过去更擅长设计简单二级结构,很难稳定设计复杂拓扑。
而 pseudoknot(假结)正是 RNA 里很典型、也很难的复杂结构——茎环的环区核苷酸与环外核苷酸形成碱基配对,产生”打结”的拓扑。天然假结在核酶、核糖开关、核糖体移码信号中广泛存在,功能极为关键,也是很多传统 RNA 二级结构算法的死角(标准动态规划无法处理)。
所以这篇论文问的是:
核心问题
能不能不依赖高精度 RNA 3D 预测,仅靠深度学习和实验反馈,把从未见过的复杂 RNA pseudoknot 从头设计出来?如果能,AI 方法 vs 有经验的人类 RNA 设计者,谁更强?
二、方法核心
这篇文章的方法不是”提出一个新模型”,而是组织了一场大规模设计竞赛,并通过三层递进式实验验证给出可靠结论。
Eterna OpenKnot 竞赛:四轮盲测,57 个假结
Round 1:17 个假结靶标(11 个来自 PDB、6 个合成设计),6 种 AI 方法 + Eterna 人类玩家同台竞技
Round 2:相同 17 个靶标,但所有方法整合 RNet 反馈后重新提交——测试”有了好的预筛工具后能提升多少”
Round 3:20 个全新靶标,减少 PDB 来源以避免记忆效应——测试泛化能力
Round 4:20 个更长靶标(最长 240 nt),来源更多样——测试对更大更复杂结构的处理能力
RNet(RibonanzaNet):全文转折点
RNet 是一个 BERT 风格的深度网络(~1137 万参数),用 约 100 万条 RNA 序列的化学探测数据(SHAPE 反应性)训练。它不预测 3D 结构,而是预测每个核苷酸的化学反应性——单链核苷酸反应性高,碱基配对核苷酸反应性低。
它本质上是一个学习了实验结构读出规律的 foundation model,可以用来在实验前过滤掉不靠谱的设计。Round 1 结束后,作者发现 RNet 预测的 SHAPE 曲线与实验高度吻合,尤其擅长识别差的设计。
这件事的意义非常大:RNA 设计突破的核心,可能不是先把 3D 预测做对,而是先有一个足够准的”实验驱动二级结构可形成性模型”作为过滤器。
三种领先的 AI 设计方法
MPNN-fixbb:消息传递神经网络,类比蛋白质领域的 ProteinMPNN——输入固定 backbone/结构约束,输出序列。Round 1 表现最好的 AI 方法。
gRNAde:几何深度学习,用等变图神经网络做 3D RNA 反向设计。后来甚至有不需要 3D 输入的版本(gRNAde-no3d),说明并不一定非要高质量 3D 骨架才能设计。
Struct2SeQ-SHAPE:深度 Q 强化学习方法,训练和指导几乎纯靠 RNet。Round 4 中显著优于其他方法。
三层递进验证——这篇文章说服力高的核心原因
第一层:SHAPE 化学探测——单核苷酸分辨率评估。OpenKnot 评分 > 90 视为设计成功。总计测试 ~50,000 条序列。
第二层:M2R-seq 补偿性突变——对每个碱基对做单突变破坏 + 双突变”翻转”恢复,直接验证碱基配对是否真实存在,排除”SHAPE 假阳性/替代结构”的可能。
第三层:冷冻电镜——原子级 3D 结构验证。将设计嵌入环化排列的 II 型内含子支架中成像,分辨率达 2.9–5.2 Å。
这种从 化学映射 → 补偿突变 → 结构成像 的递进式验证,在 RNA 设计论文里是非常强的配置。
三、看图说话
Figure 1 · 先看老目标:比较 AI 和人类,引出 RNet 转折点
这张图想回答:在已有的一批 pseudoknot 目标上,AI 和人类谁更强?引入 RNet 后性能会不会变好?
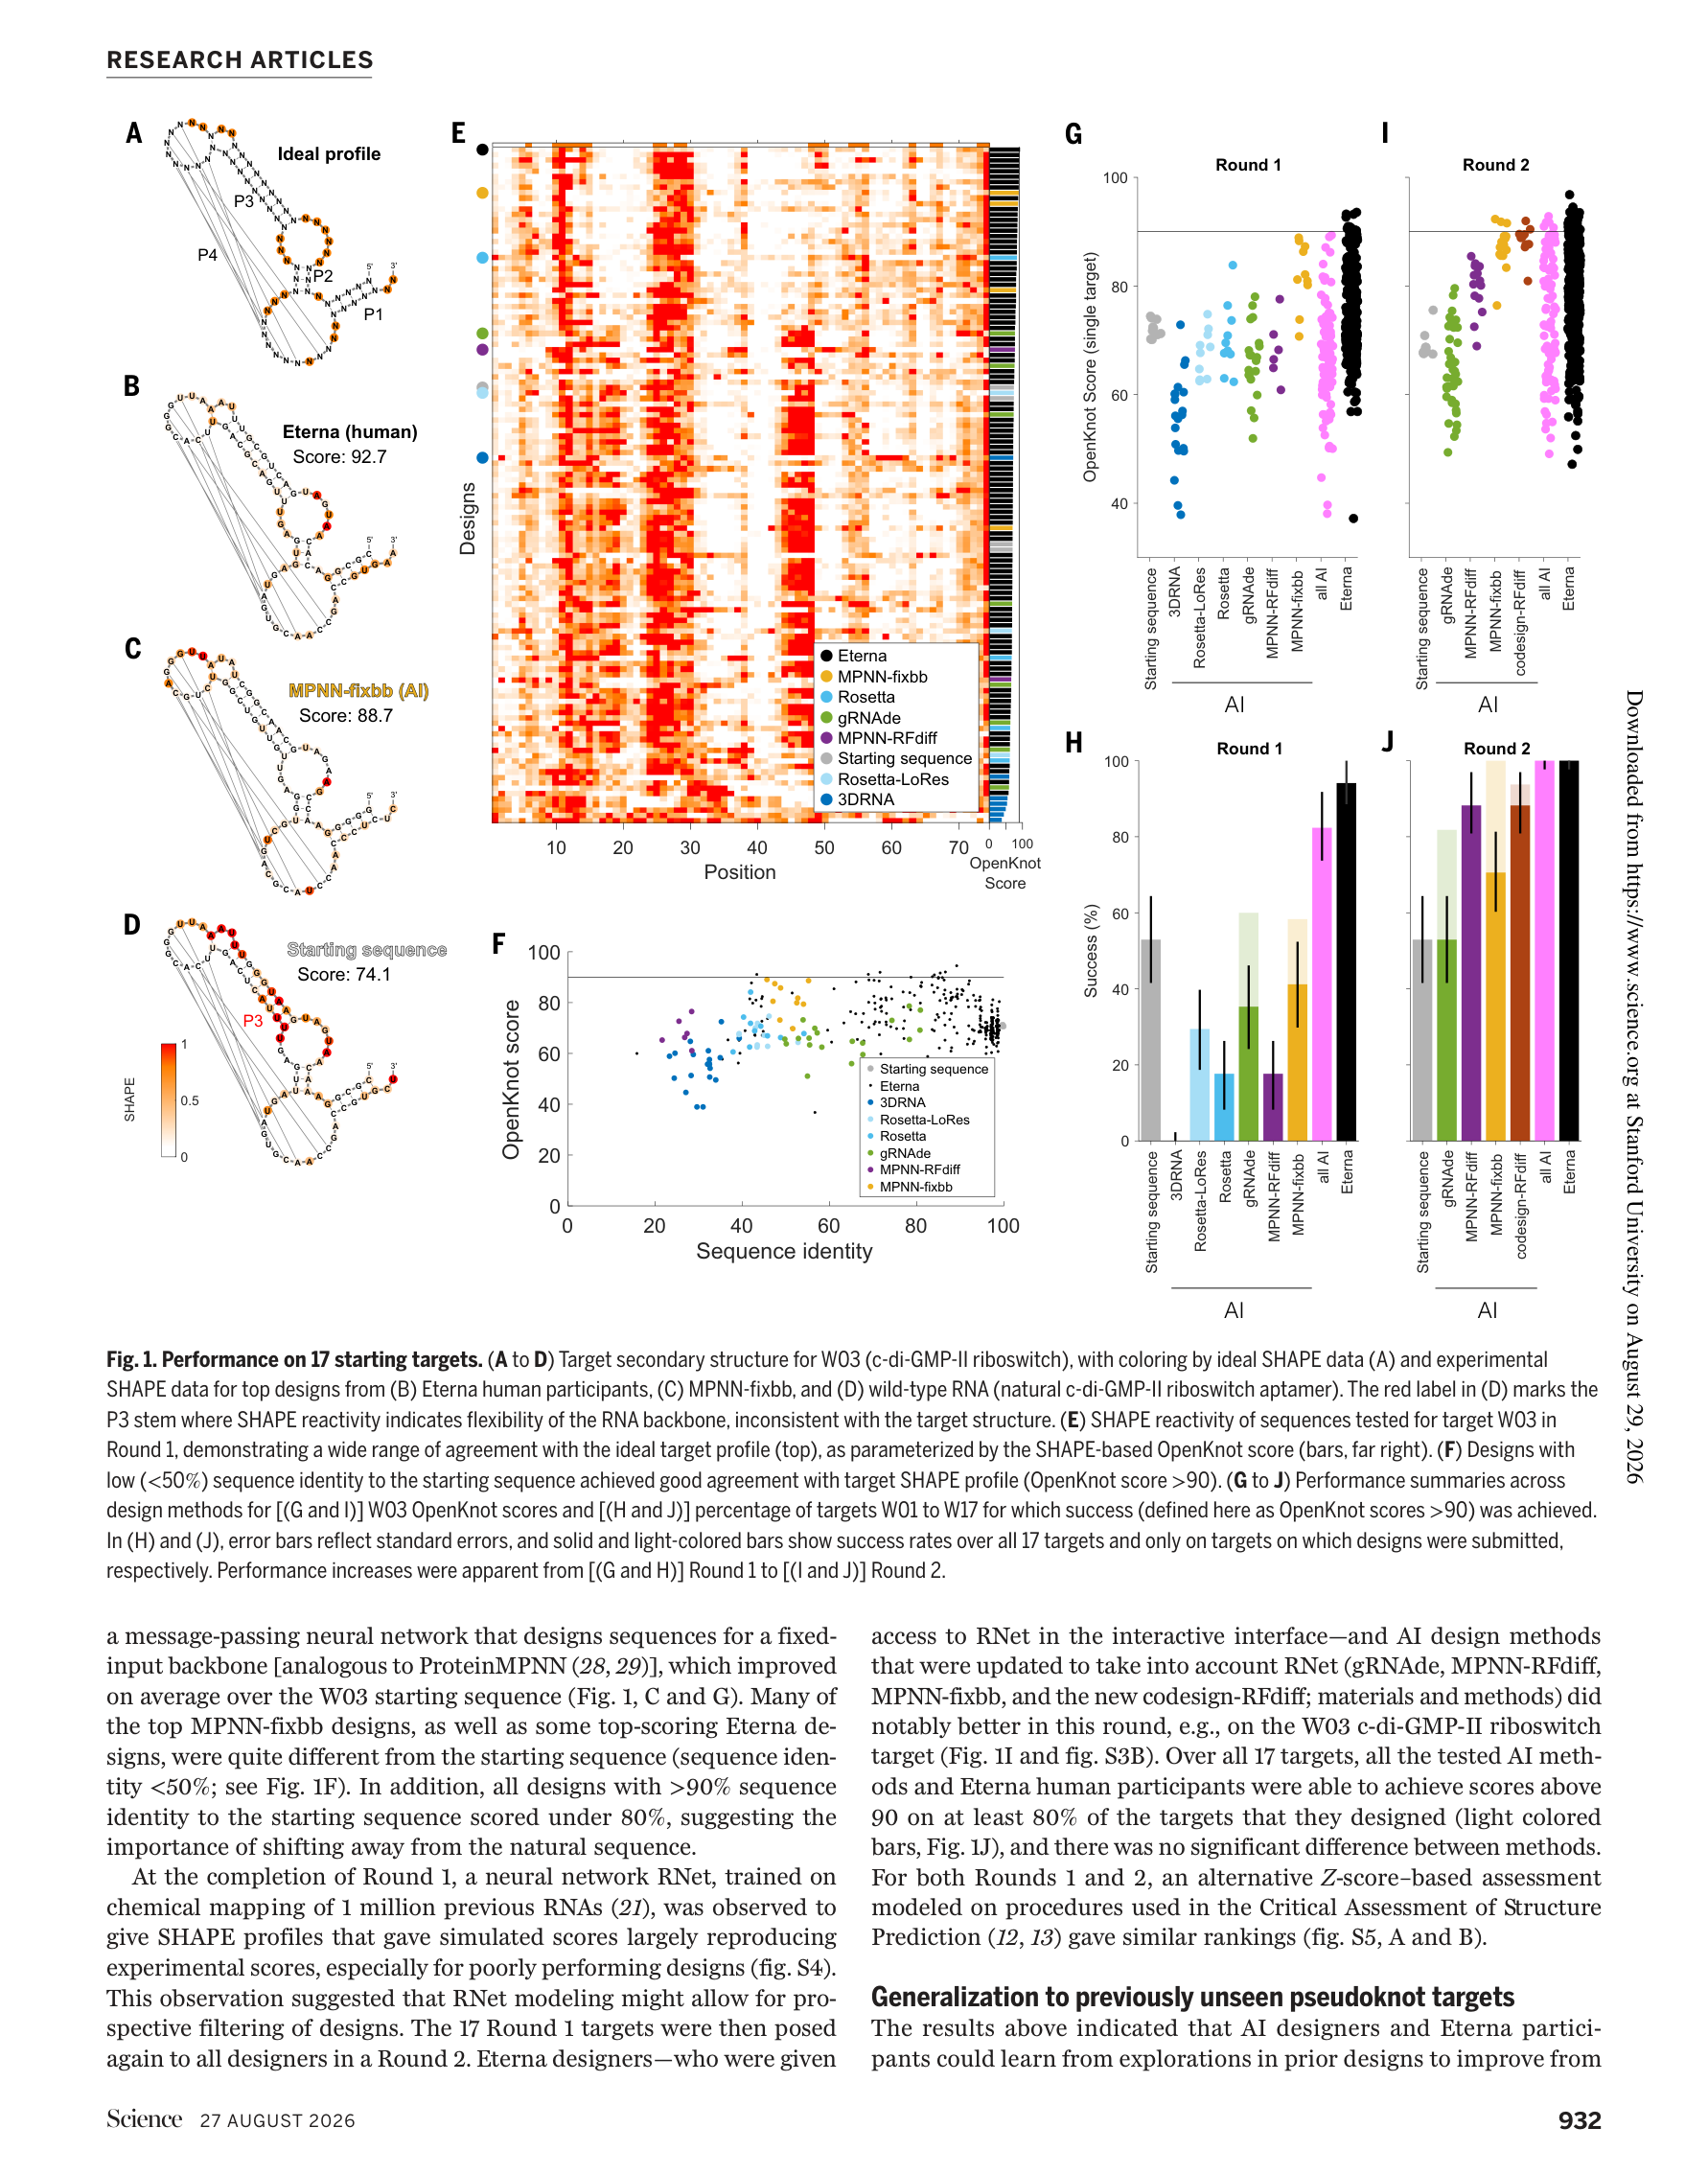
Figure 1. (A-D) c-di-GMP-II 核糖开关靶标 W03 的 SHAPE 数据对比。(E) 多方法 SHAPE 轮廓总览。(F) 序列同一性 vs OpenKnot 分数。(G-J) Round 1 → Round 2 各方法成功率变化。
怎么读这张图
- Panel A-D:以 c-di-GMP-II 核糖开关(W03)为例。理想 SHAPE 曲线(A)、Eterna 人类设计(B,得分 92.7)、MPNN-fixbb AI 设计(C,得分 88.7)、天然序列(D,得分 74.1)。天然序列得分最低——因为天然 riboswitch 在体内依赖配体稳定,脱离配体后难以独立折叠。所以挑战不是”把天然序列复现出来”,而是重新设计一个新序列,让它在没有配体帮助时也能稳定形成目标假结。
- Panel F(关键):序列同一性 vs OpenKnot 得分的散点图。很多高分设计与天然序列同一性 < 50%,而所有与起始序列 >90% 相似的设计分数都 < 80。说明 de novo design 的关键是大胆进入新的序列空间,而不是做小修小补。
- Panel G-J:Round 1(G, H)→ Round 2(I, J)的变化。Round 1 中人类设计者明显优于大多数 AI 方法(MPNN-fixbb 除外)。整合 RNet 后(Round 2),所有 AI 方法性能大幅跃升,在 17 个目标上与人类设计者之间不再有统计学显著差异。
读图结论:RNet 是全文的第一个转折点。Round 1 时 AI 整体落后于人类;有了 RNet 引导后,差距在一轮之内消失。这说明对 RNA 设计来说,拥有一个好的前瞻性筛选器(能在实验前判断设计是否可行)比设计方法本身更关键。
Figure 2 · 泛化能力:40 个全新假结,AI 还行不行?
这张图想回答:这些方法能不能泛化到之前没见过的新目标?这是全文中”最决定性”的 benchmark 图。
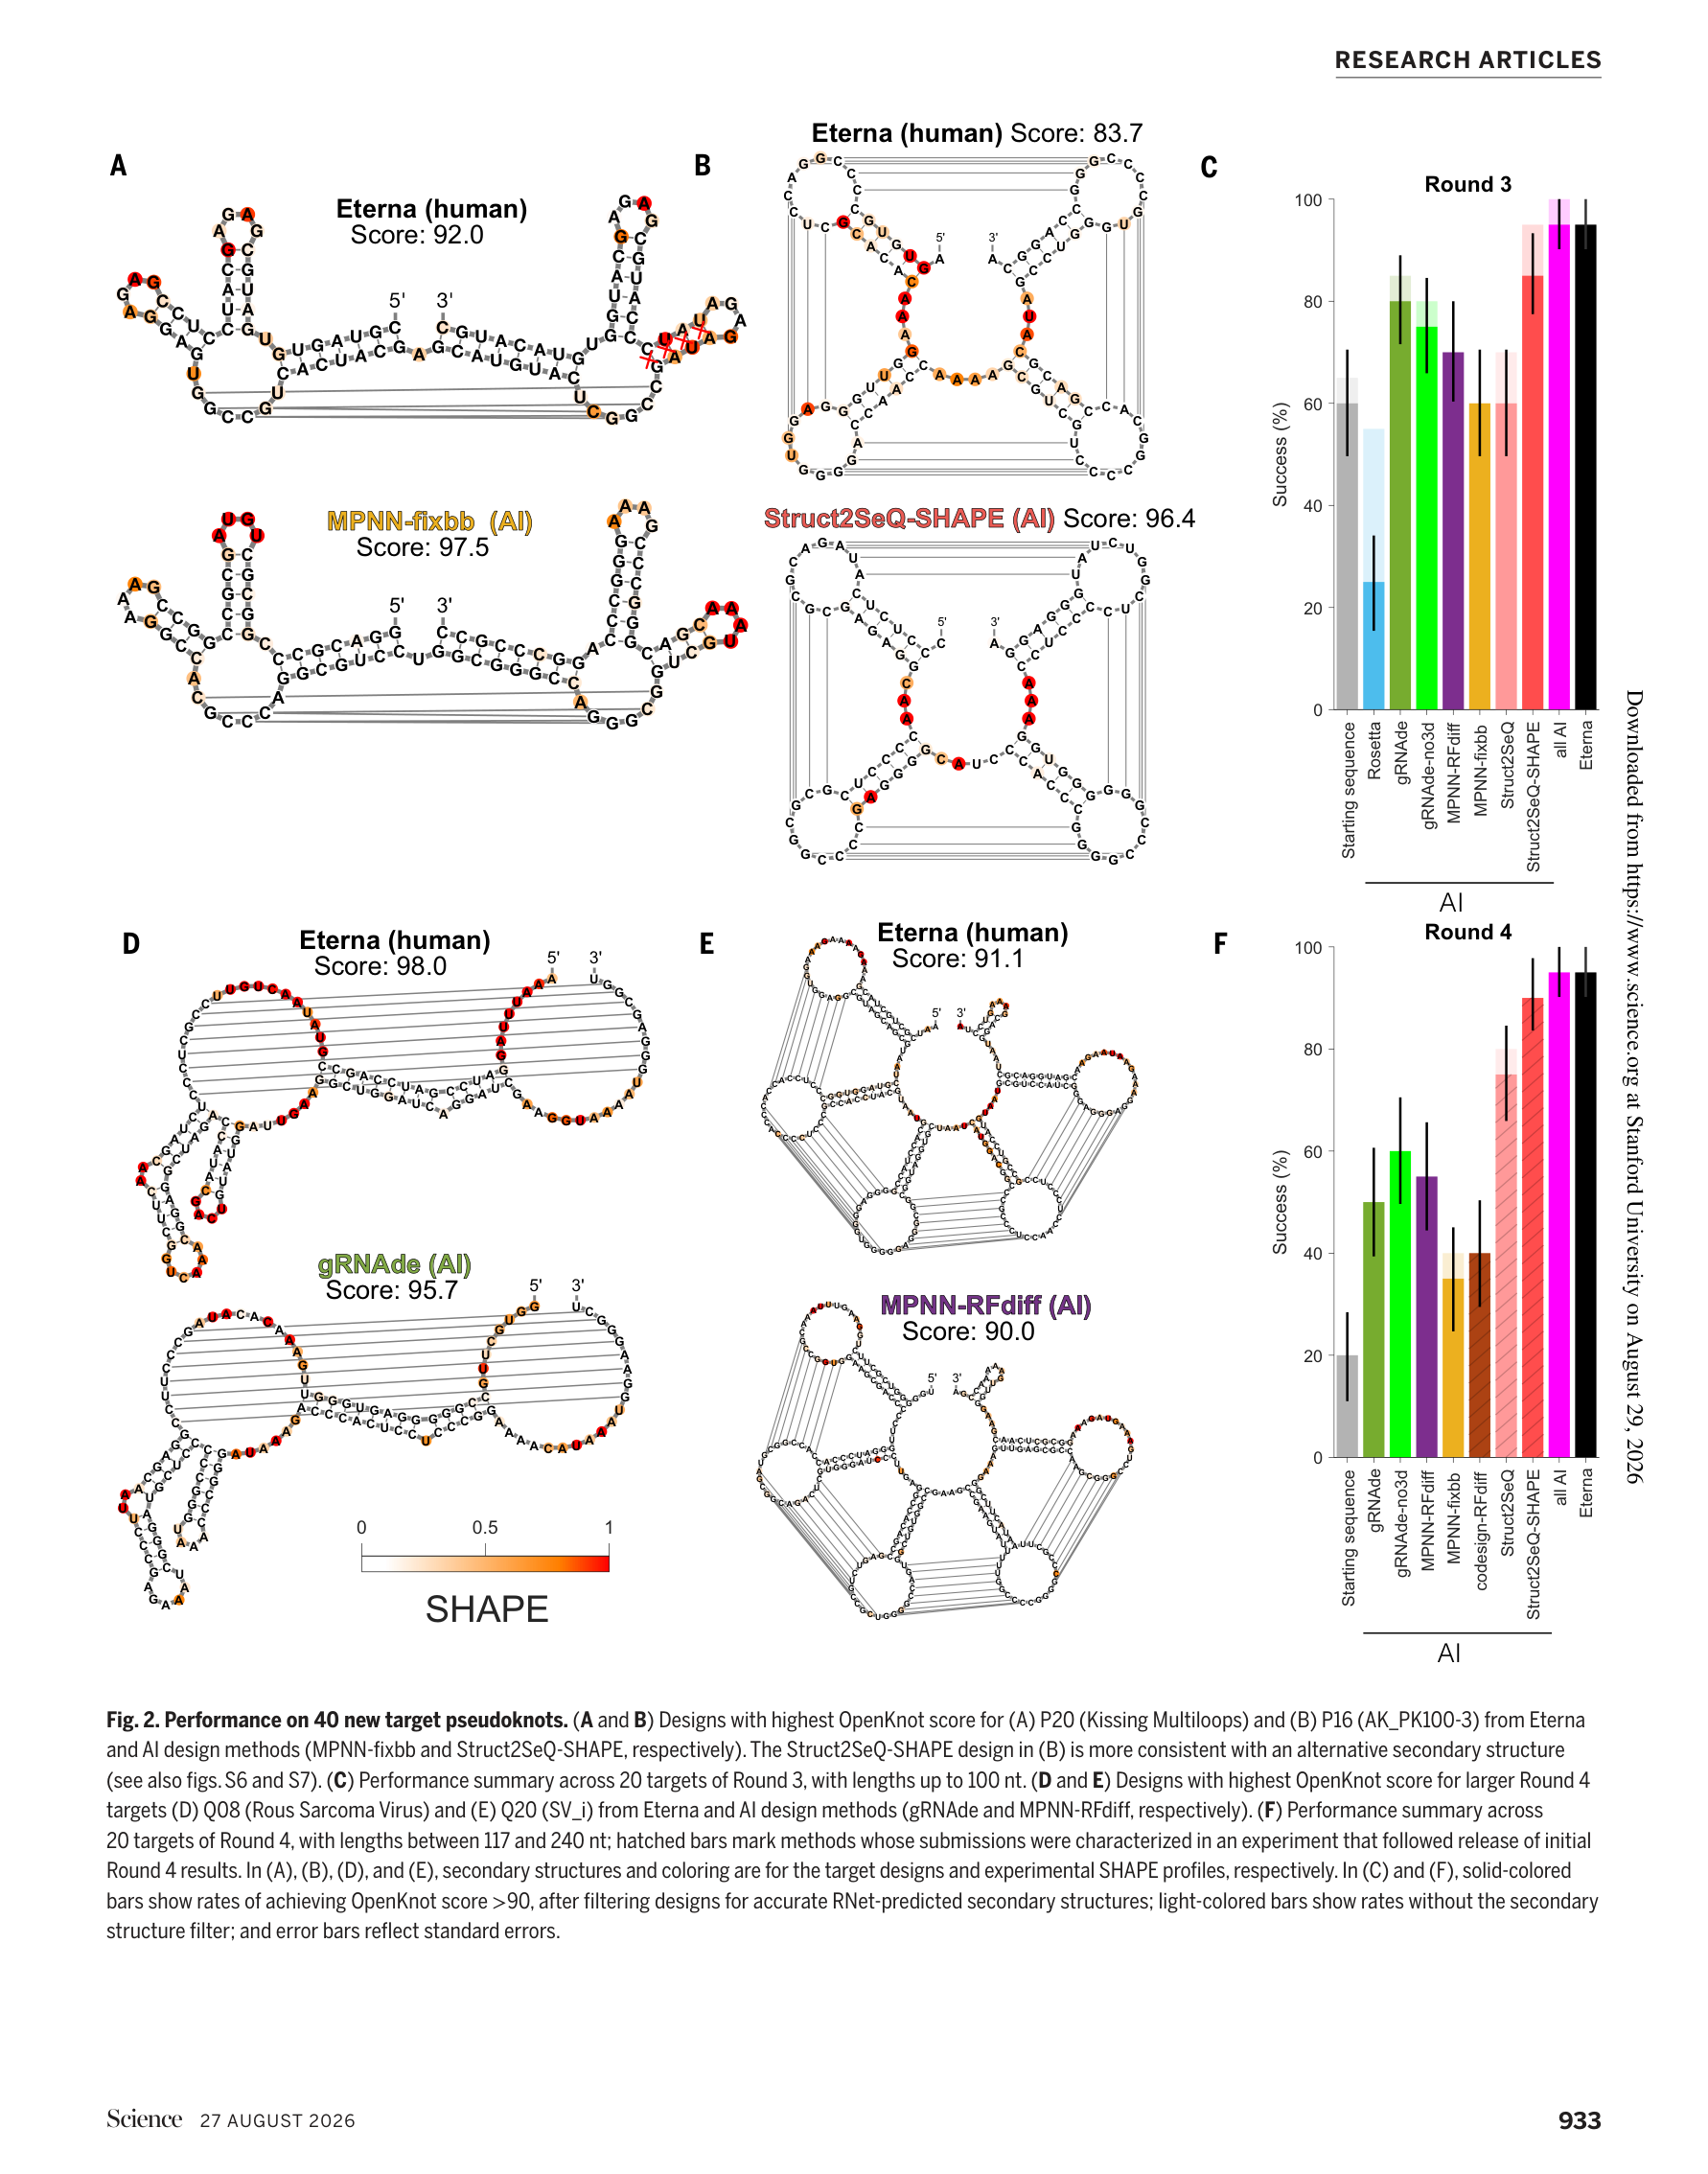
Figure 2. (A-B) Round 3 中最高/最低分设计示例。(C) Round 3 各方法成功率。(D-E) Round 4 最高分设计。(F) Round 4 各方法成功率。
怎么读这张图
- Panel A:Round 3 中 “Kissing Multiloops”(P20)——一个前所未有的复杂假结拓扑。Eterna 人类设计者与 MPNN-fixbb、Struct2SeQ-SHAPE 等 AI 方法得分接近,AI 在这个难题上并未明显超越人类(具体得分见图 2)。
- Panel B:P16(AK_PK100-3)——所有方法都难搞的目标。某些高分设计更符合一个替代二级结构,说明 SHAPE/OpenKnot score 虽强但不是绝对完美,也是后面引入 M2R-seq 的动机。
- Panel C:Round 3(20 个靶标)成功率汇总。深浅柱状图对比”有无 RNet 结构筛选”——经 RNet 筛选后成功率普遍提升。AI 汇总和 Eterna 人类均达到 19/20 成功。
- Panel D-F:Round 4 用更长序列(117–240 nt)测试。起始序列成功率仅约 20%,AI 方法 40–60%。Struct2SeQ-SHAPE 在 Round 4 中显著领先——纯粹由 RNet 引导的强化学习方法在长序列上尤其有效。AI 和人类汇总后仍达到 19/20。
读图结论:面对全新靶标,AI 没有掉链子。这 40 个目标来源多样(天然已知 + Pseudobase + Eterna 玩家提出的新结构 + 更长 RNA),所以这不是记忆训练集,而是真正意义上的泛化。唯一系统性失败的 P16 提示仍有设计边界存在。
Figure 3 · 补偿突变验证:这些碱基对真的是目标里的那一对吗?
这张图想回答:高 OpenKnot score 会不会只是 SHAPE 假象?会不会某些”高分设计”其实折成了别的替代结构,只是 SHAPE 看起来差不多?
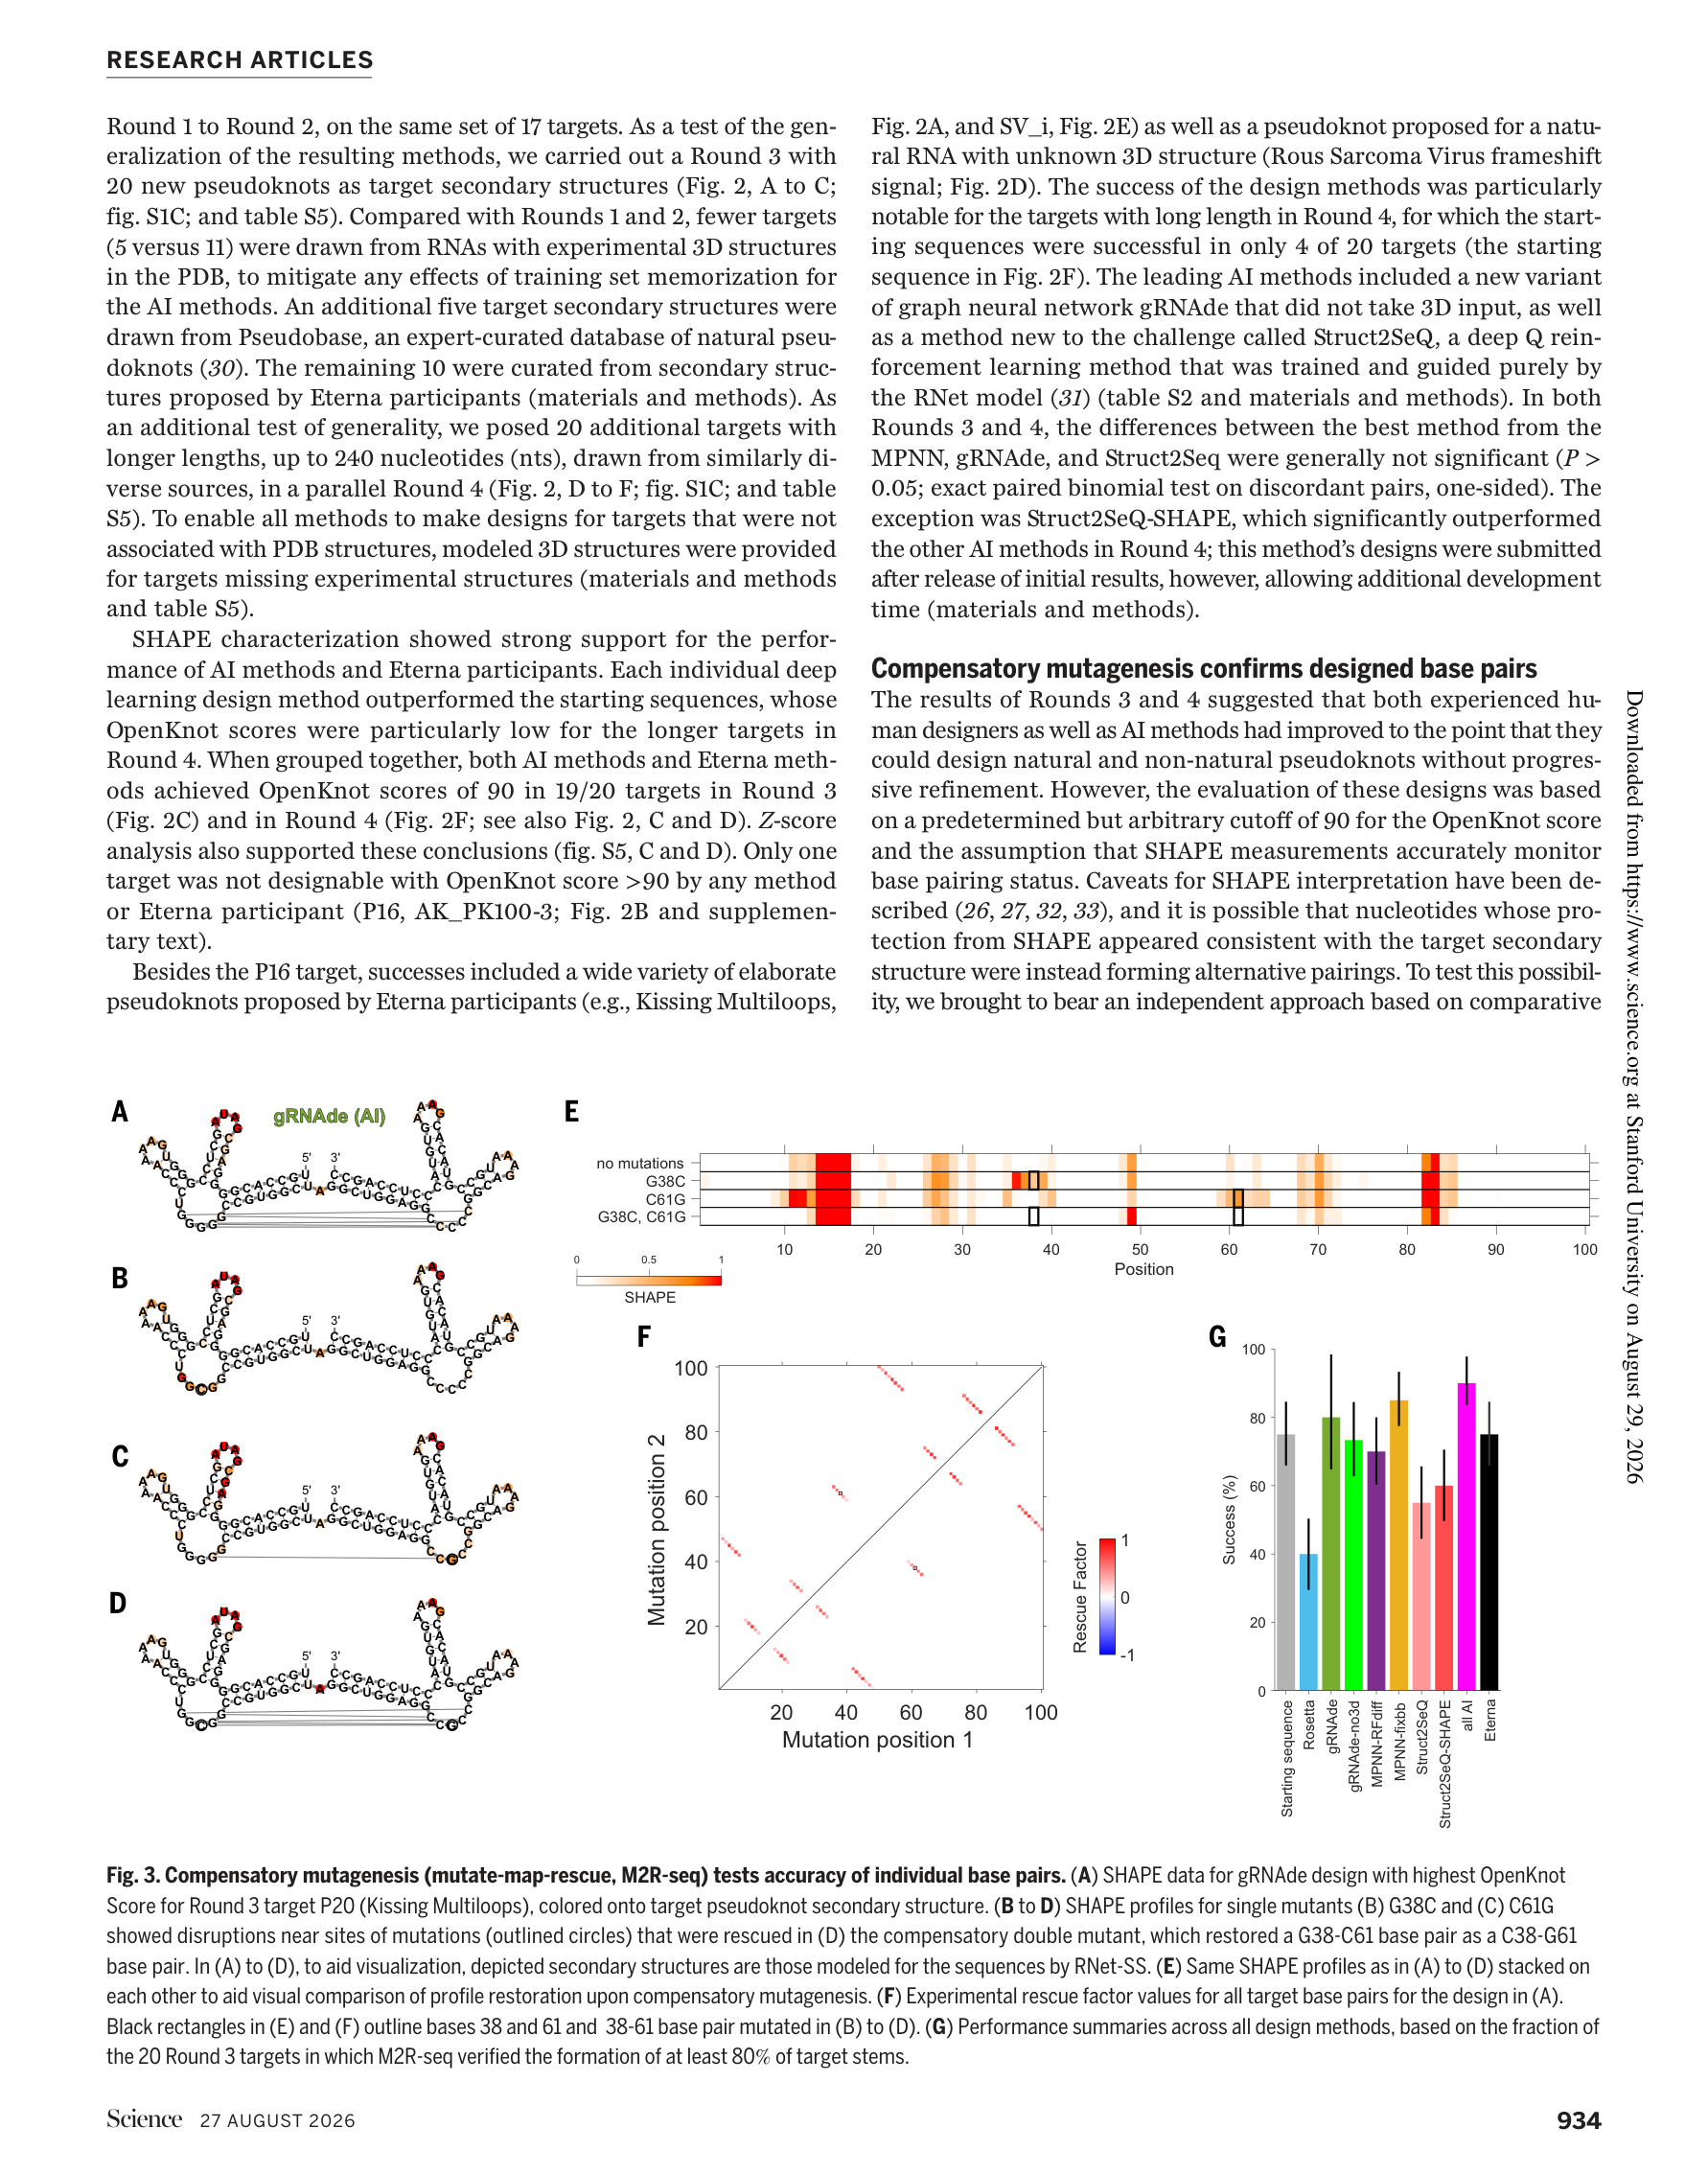
Figure 3. (A-D) gRNAde 设计的 P20 靶标:原始、单突变、双突变恢复的 SHAPE 对比。(E) 四条 SHAPE 轮廓叠加。(F) 全部目标碱基对的 rescue factor。(G) Round 3 全部 20 个目标的 M2R-seq 总结。
怎么读这张图
- Panel A-D(M2R 逻辑演示):拿碱基对 G38-C61 举例。G38C 单突变(B)破坏该碱基对、局部 SHAPE 变化;C61G 单突变(C)同理。G38C + C61G 双突变(D)把配对”翻转”成新组合——SHAPE 图谱恢复。这直接证明这两个位点确实在原设计中彼此配对,不是随便哪个替代结构都能解释的。
- Panel F:不再只举一个例子,而是系统评估整条 RNA 所有目标碱基对的 rescue factor(双突变恢复程度)。大多数目标 stem 都得到强支持。
- Panel G(核心总图):Round 3 全部 20 个目标,对各方法最佳设计做了大规模 M2R-seq(涉及超过 10,000 条单/双突变序列)。成功标准:至少 80% 的目标 stems 被验证。19/20 个目标至少有一个 AI 或 Eterna 设计达标。AI 方法整体成功率 90%,Eterna 人类 75%。深度学习方法显著优于 Rosetta(P < 0.05)。
读图结论:Fig. 1 和 Fig. 2 基于 SHAPE 的结论,在这里得到了更严谨的独立支持。高 OpenKnot score 通常确实对应目标 stems 的真实形成,而不是大规模的”伪阳性替代结构”。这是整个证据链的第二层。
Figure 4 · 冷冻电镜:AI 设计的 RNA 形成了全新的三维折叠
这张图想回答:这些设计不只是”二级结构对”,会不会真的形成有序、稳定、真实存在的三维结构?
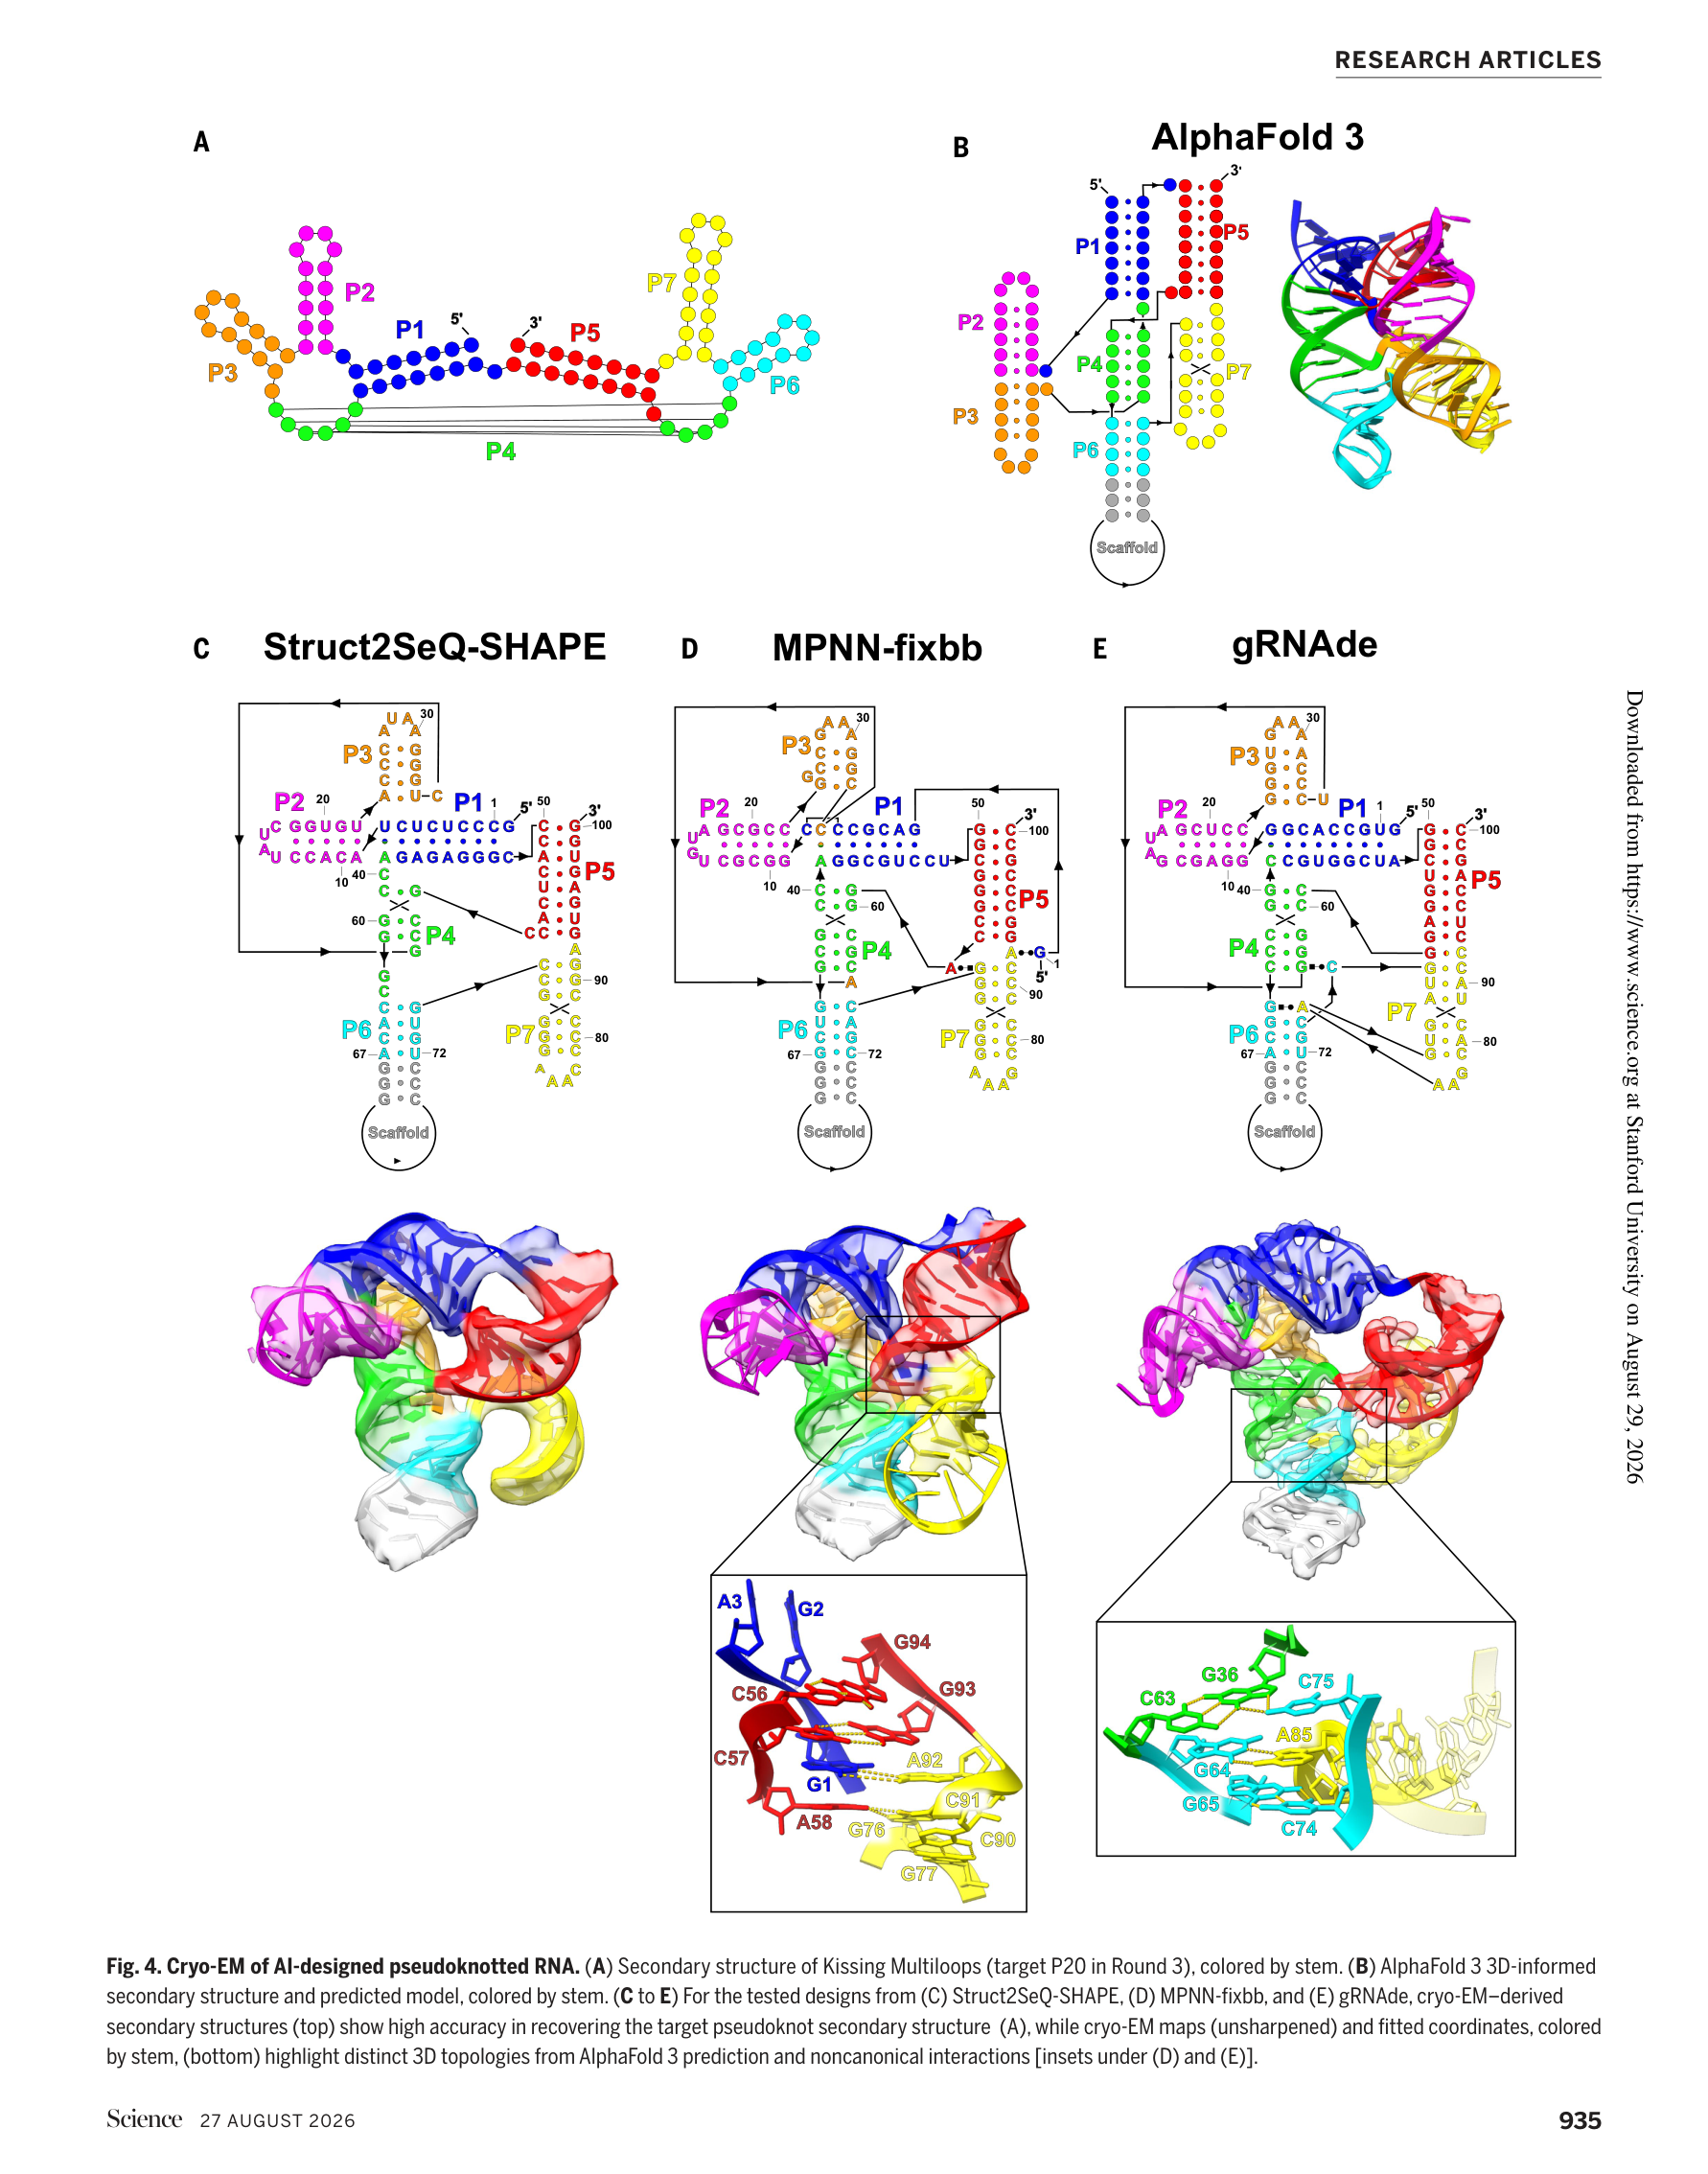
Figure 4. (A) Kissing Multiloops 靶标 P20 的二级结构。(B) AlphaFold 3 预测的 3D 结构。(C-E) 三个 AI 设计的冷冻电镜密度图与模型拟合,及发现的非经典三级相互作用。
怎么读这张图
- Panel A:P20(Kissing Multiloops)的二级结构——7 个茎(P1-P7),Eterna 参与者提出的前所未有的复杂假结拓扑。
- Panel B(重要对照):AlphaFold 3 预测的 3D 结构。但后面实验会显示,实际 cryo-EM 结构并不匹配这个预测——说明 RNA 设计成功并不是因为我们已经能准确预测 RNA 3D,真正带路的是二级结构设计 + RNet 筛选。
- Panel C-E:三个 AI 设计(Struct2SeQ-SHAPE、MPNN-fixbb、gRNAde)分别以 5.2 Å、4.8 Å、3.6 Å(sharpened 后 4.8、4.0、2.9 Å)的分辨率被解析。所有 7 个目标茎的碱基配对均被确认(F₁ = 0.89, 0.95, 0.95)。三个折叠体不与已知 RNA 结构同源——这是全新的 3D fold。
- Panel D-E 放大插图:最高分辨率的两个设计中,发现了额外的非经典碱基对、碱基三联体和三级相互作用——这些在设计过程中完全没有被显式建模。AI 没有要求这些,但只要整体二级骨架被稳定下来,RNA 就会”自己找”到这些三级 contacts 来稳定折叠。
读图结论:这是整篇文章最令人兴奋的发现。AI 设计的 RNA 自发形成了设计者没有要求的复杂三级结构。这暗示:先把全局约束(二级结构)布好,局部高级几何可以自然涌现。对未来设计大型 RNA 机器、aptamer、ribozyme 都很鼓舞。注意:第 4 个设计(MPNN-RFdiff)形成了二聚体而非预期单体,说明”二级结构对”是基础,但不是所有 3D 细节都自动完美。
四、核心贡献总结
四张图对应四层 claim
1. Fig. 1:能设计出来(RNet 是性能跃迁的关键)
2. Fig. 2:能泛化到新题(40 个全新目标,AI 和人类都做到 19/20)
3. Fig. 3:碱基对确实成立(M2R-seq 独立验证,排除假阳性)
4. Fig. 4:三维结构也真实成立(cryo-EM 看到全新 3D fold + 涌现的三级相互作用)
核心科学含义
它提出了一条不同于蛋白设计的路线
蛋白设计的成功路径是:高精度 3D 预测/生成 → 结构约束下反向设计。而这篇论文给 RNA 的路线是:先把”会不会形成正确二级结构”做到足够准 → 用实验训练的大模型做筛选 → 让 RNA 自己形成稳定 3D。RNA 设计未必要复制蛋白设计路线——这是最值得记住的思想。
AI 方法最好组合使用
作者没法在统计上严格证明哪一个 AI 框架”绝对最好”。序列空间分析显示,不同 AI 方法找到的是互相比较分离的序列区域,说明这些方法有互补性。实践上最好的策略可能是:多个模型并行出设计,再用 RNet 和实验筛。
创新与局限
6 个核心创新
1. 首次系统证明复杂 pseudoknot 可 de novo 设计——不是个别分子,而是大规模、跨 57 个目标
2. AI 在一年内追平资深人类设计者——在真实实验评估下,不是纯计算 benchmark
3. RNet 作为”实验驱动 foundation model”成为关键——它不是传统能量函数,也不是 3D 预测器,而是从大量 SHAPE 数据中学得结构可形成性
4. 成功不依赖高精度 RNA 3D 预测——这在 RNA 领域是路线级创新
5. 设计出的 RNA 形成全新 3D fold——不是简单模仿已知天然结构
6. 非经典三级相互作用会在设计后自发涌现——说明二级结构正确设计已足以支撑更高层级折叠涌现
主要局限
主要解决的是”结构设计”,不是”功能设计”:证明了能设计出正确假结和稳定 3D 折叠,但还没证明这些 RNA 能否实现复杂功能(高效催化、高亲和结合、精准调控)。先把 RNA”折起来”这一步解决了,离”按功能设计 RNA 机器”还差一段。
对三级结构的可控性仍有限:cryo-EM 看到的非经典相互作用更多是”出现了”,不是”被精确编程了”。当前水平能设计到稳定折叠,但还不能精细指定原子级相互作用网络。
某些目标仍然失败:P16 是各方法都搞不定的目标,可能是目标本身存在竞争折叠或几何矛盾,也可能暴露了当前模型的盲区。
对 RNet 依赖很重:很多成功都与 RNet 的过滤/指导强相关。如果目标超出 RNet 训练分布很多,或未来任务不再是”二级结构驱动”的,泛化性能是否还能保持?
值得后续关注的问题
1. 能不能从”结构对”走向”功能对”?设计有催化活性的 ribozyme、高特异性 aptamer、可编程 frameshift 元件、细胞内可工作的调控 RNA——这是下一步真正的大关。
2. RNet 学到的到底是什么?只是学习了”局部配对可行性”,还是隐式学习了全局拓扑约束、折叠竞争、某些三级稳定化规律?如果能解释清楚,对模型升级很关键。
3. 为什么 P16 不可设计?这是非常宝贵的”反例”——可能揭示 pseudoknot 的可设计性边界,也可能暴露现有深度学习模型的盲区。
4. 三级相互作用能否被显式设计?现在是”自然涌现”,未来能否做到指定特定 base triple、pocket 几何、配体结合位点、催化中心构象?
5. 体内是否还能成立?体外条件下折得对,不等于在细胞里也能工作——离子环境变化、蛋白结合、转录共折叠、降解等因素都需要考虑。
一句话总结:即使 RNA 三维结构预测还不够准,也可以先靠深度学习把复杂的 pseudoknot 设计对。一旦二级结构被稳定设计出来,RNA 往往会自己长出正确且有序的三维折叠,甚至出现设计时没有显式指定的非经典三级相互作用。RNA de novo design 不一定要等到”RNA 版 AlphaFold”完全成熟才开始突破。
论文:De novo design of RNA pseudoknots with deep learning
作者:Jill Townley, Wipapat Kladwang, David Baker, … Rhiju Das
机构:Stanford University / University of Washington / HHMI / University of Cambridge
DOI:10.1126/science.aeg6829
通讯作者
Rhiju Das,斯坦福大学医学院生物化学系教授、霍华德·休斯医学研究所(HHMI)研究员。本科毕业于哈佛大学物理系(1998 年,最高荣誉),此后作为 Marshall 学者赴英国剑桥大学攻读物理学硕士(射电天文学方向)和伦敦大学学院生物复杂性研究硕士,后在斯坦福大学获得物理学博士学位(2005 年,导师 Sebastian Doniach 和 Daniel Herschlag),并在华盛顿大学 David Baker 实验室完成博士后训练。2009 年加入斯坦福大学生物化学系,2016 年获终身教职,2021 年入选 HHMI 研究员。他的实验室致力于 RNA 分子和 RNA-蛋白质复合物的计算模拟与设计,开发高分辨率 RNA 结构预测算法。他还创建了 Eterna 平台——一个将 RNA 设计问题众包给超过 25 万名在线玩家的开放科学平台,并于 2021 年联合创办了 RNA 设计公司 Inceptive。主要荣誉包括国际物理奥林匹克金牌(1995 年)、Burroughs Wellcome 职业奖(2008 年)和 W.M. Keck 基金会医学研究资助(2012 年)等。研究方向涵盖 RNA 结构预测、RNA 设计、计算生物物理和众包科学。
引用
Townley, J., Kladwang, W., Baker, D., Blair, H. M., Choe, C. A., El Nesr, G., … & Das, R. (2026). De novo design of RNA pseudoknots with deep learning. Science, 393(6814), 931-937. https://doi.org/10.1126/science.aeg6829