
A generalisable framework to inject distance information into Alphafold-like structure predictors
原文链接:全文
作者:Claudio Mirabello, Björn Wallner, Vladislav Orekhov, Björn Nystedt, Nicholas Pearce
bioRxiv,2026 年 7 月 6 日
AlphaFold 已经很强了,但有时候我们对蛋白质的结构其实已经知道一些线索——某两个残基应该靠近、某个界面大致在哪、NMR 给了某些距离上限。能不能把这些”额外知识”直接塞进 AlphaFold?
瑞典 SciLifeLab 团队给出了一个极其简洁的方案:冻结 AlphaFold 全部参数,只优化一个加到 pair representation 上的 bias(RPB),通过让 distogram 匹配目标距离分布,间接把约束落实到三维结构中。
这个叫 resTrain 的框架在多构象采样、NMR 数据整合、抗体-抗原复合物预测等任务上均有显著效果——尤其在 25 个困难抗体-抗原复合物上,仅凭一个”≤8Å”的粗略接触约束,就把预测成功率从 44% 拉到 72%,甚至优于 AlphaFold 3。
一、研究问题
AlphaFold2/3 在纯序列到结构的预测上已经非常出色。但实际科研中,很多任务的特点是我们并非一无所知:
- NMR NOESY 提供了原子间距离上限
- 交联实验告诉我们某些位点应该接近
- 已知抗原表位大致在哪个区域
- 功能实验提示蛋白存在 open/closed 两种构象
- 已知 ligand 的 pocket 位置,但不清楚精确 pose
这些”半成品”信息怎么传递给 AlphaFold?现有方案要么需要重训模型(工程量大、泛化性差),要么只支持 soft restraints(约束加了也不保证模型会听),要么限制在单链蛋白(不支持复合物)。
作者要回答的核心问题是:能不能设计一个通用、轻量、不动模型主体参数的方法,把距离信息注入 AlphaFold,且对 AF2、AF3-like 架构都适用?
二、方法核心:只改 distogram,就能改结构
全文最重要的观察是:AlphaFold 的 distogram(对每对残基预测 Cβ-Cβ 距离的概率分布)和最终三维结构都由同一个内部表示驱动——pair representation。如果能把 pair representation “推”向正确方向,distogram 会变,结构也会跟着变。
基于这个洞察,resTrain 的做法出奇简洁:
这张图想回答:resTrain 如何仅通过修改 distogram 就将 AlphaFold 的预测切换到正确构象?
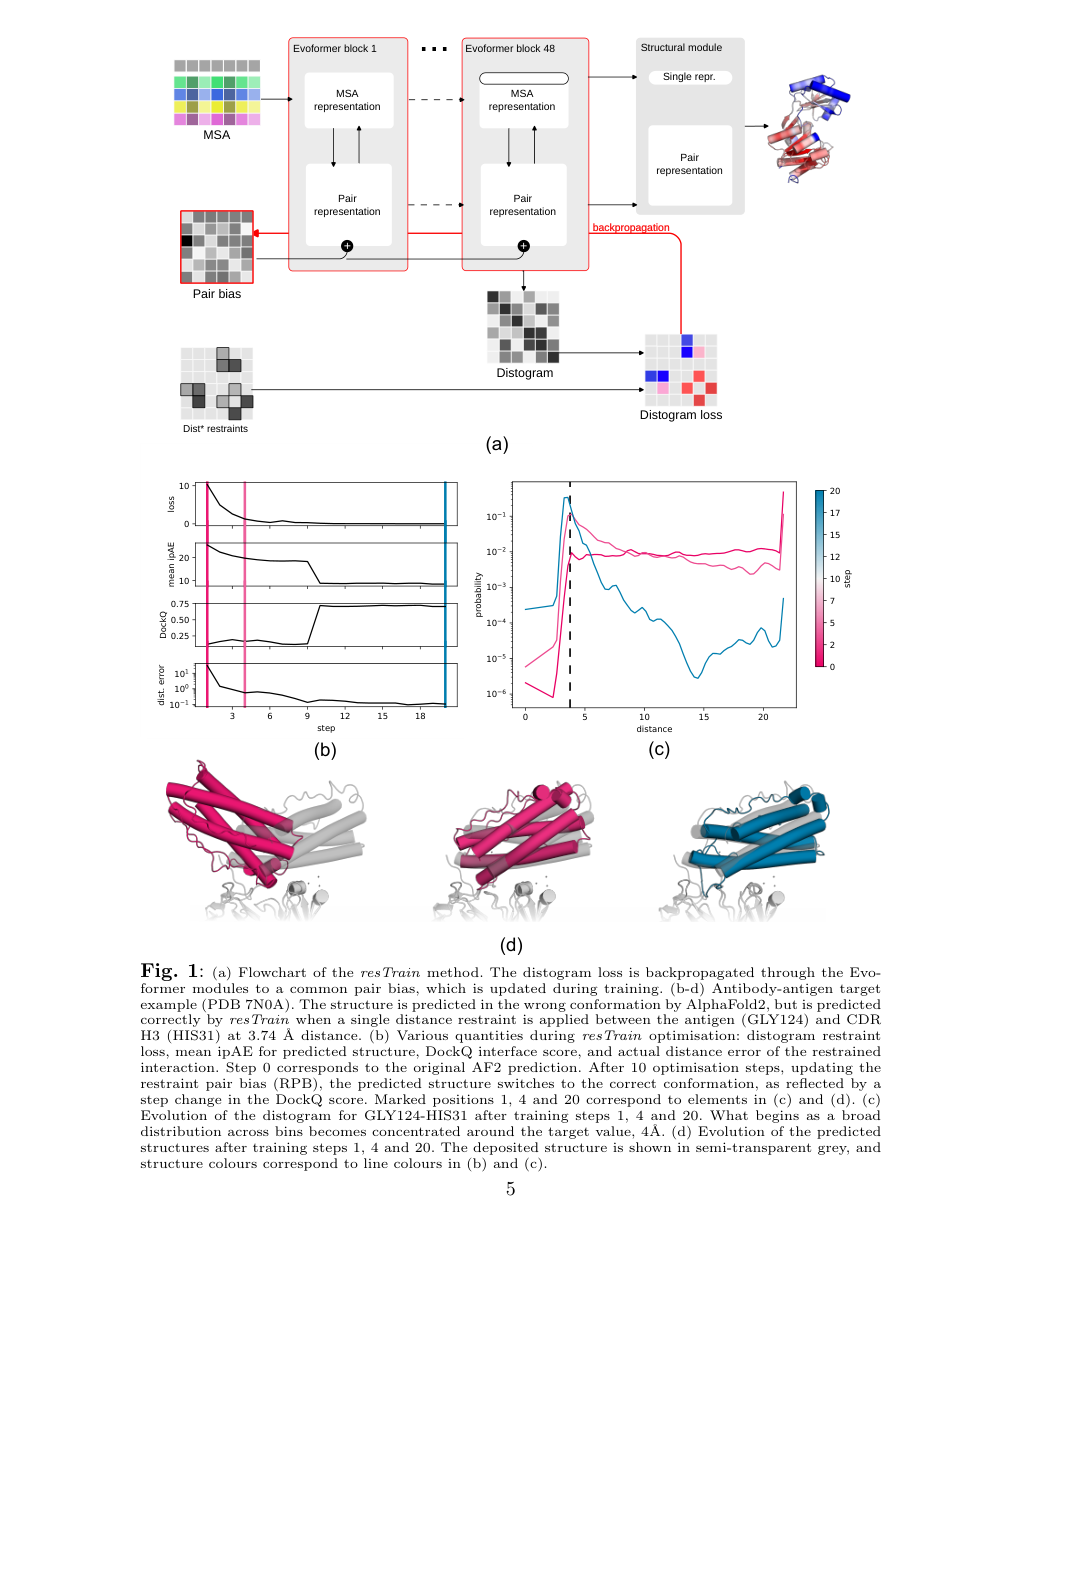
Fig 1 | resTrain 方法流程与抗体-抗原实例。(a) RPB 加到每层 Evoformer 的 pair representation 上,distogram loss 反传只更新 RPB。(b-d) 对 7N0A 复合物,一条 3.74Å 的距离约束在 10-20 步内将预测从错误构象切换为正确构象。
Restraint Pair Bias(RPB)
引入一个形状为 (r, r, 128) 的可学习张量(r 为残基数),加到 每个 Evoformer block 的 pair representation 上。AlphaFold 的全部原始参数保持冻结,唯一被梯度更新的就是这个 RPB。
三类距离约束
- 精确距离:如”残基 i-j 距离 ≈ 4Å”,用 softmax cross-entropy
- 上限距离:如”距离 ≤ 8Å”,用 sigmoid / partial-label cross-entropy
- 完整概率分布:如来自 NMR 统计映射的分布形状,用 KL divergence
优化流程
初始化 RPB = 0 → 跑 AF trunk 得 distogram → 在用户指定的残基对上计算 loss → 反传梯度只更新 RPB → 重复若干步 → 最终做完整结构推断。整个过程就是让 distogram 匹配目标距离,结构自然跟着变。
一个重要发现是:只优化 distogram 就够了,不需要额外对坐标加 loss。因为 distogram 和 structure module 共享同一个 pair representation,改变前者会连带影响后者。这是方法简洁性的关键。
三、看图说话
很多蛋白有 open/closed 等多种功能状态,但 AlphaFold 往往只输出其中一种。resTrain 可以像给蛋白装一根”可调弹簧”:拉近某对残基偏向 closed,拉远偏向 open,连续扫描则得到构象路径。
这张图想回答:对关键残基对扫描 3-22Å 距离约束,能否生成两种已知构象之间的轨迹?
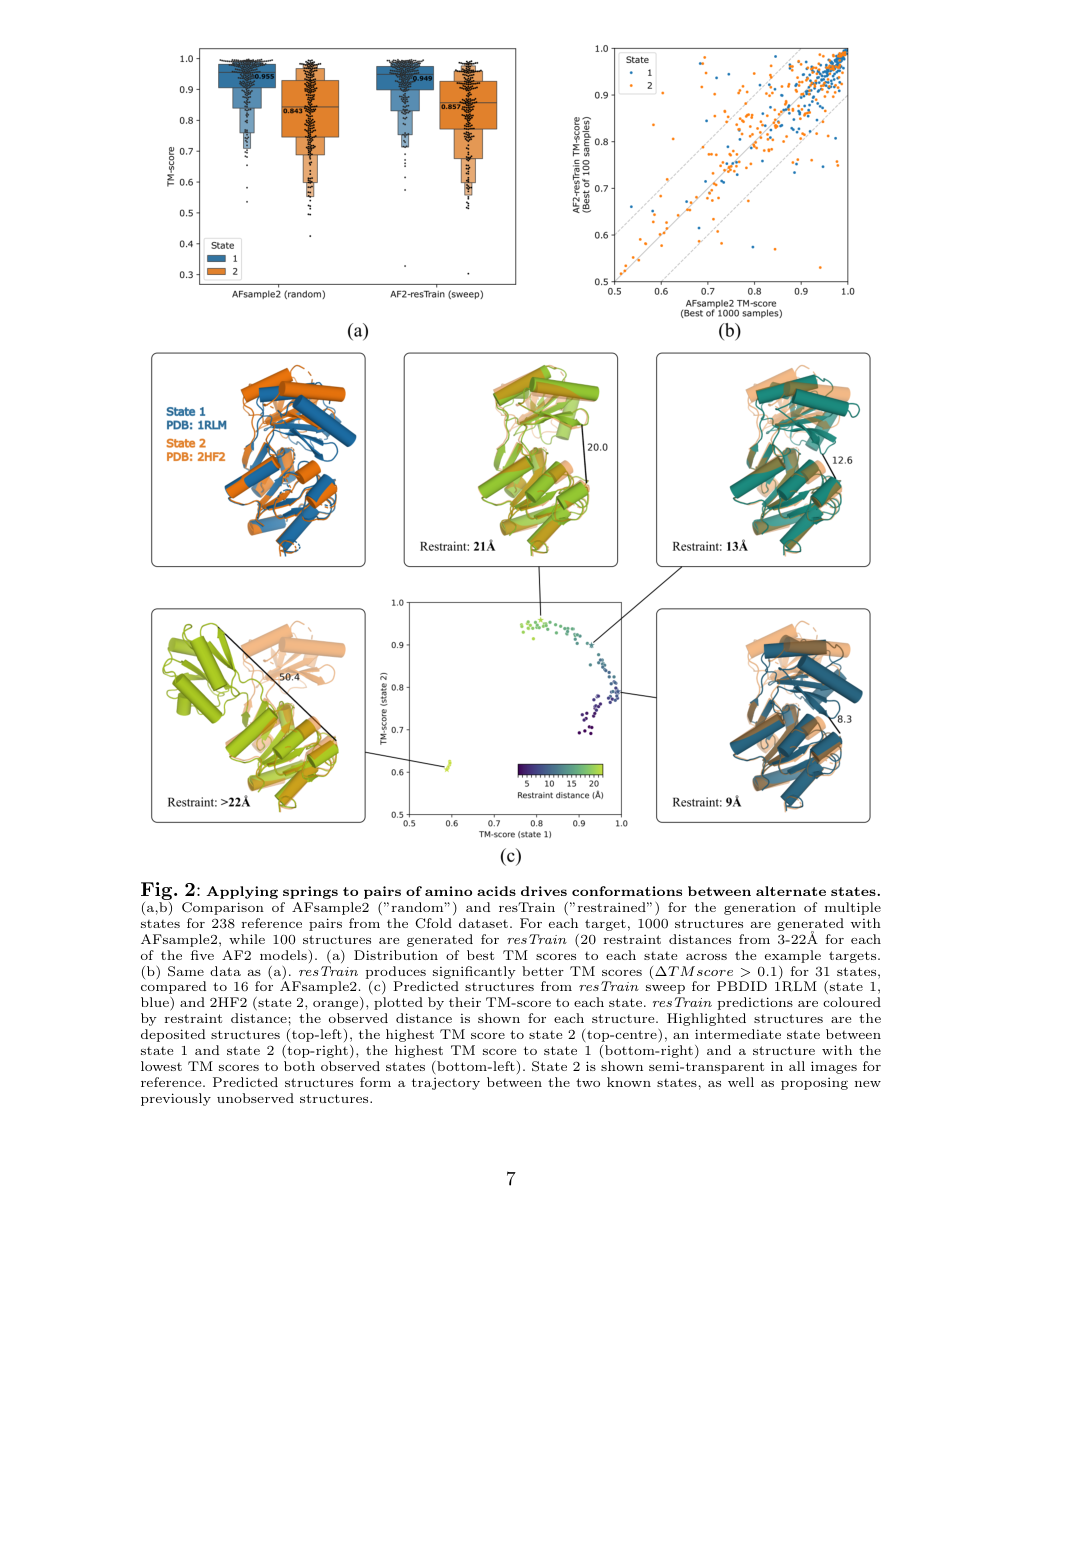
Fig 2 | 多构象采样。(a,b) resTrain 用 100 个结构(20 种距离 × 5 seeds)就能在更多 target 上超越 AFsample2 的 1000 个随机采样结构。(c) 对一个蛋白的关键残基对扫描 3-22Å,生成了两种已知状态之间的”构象轨迹”。
在 Cfold 数据集的 238 对双构象结构上,作者对每对找到”最活跃”残基对(两状态间距离变化最大),设置 3Å 到 22Å 的距离扫描。结果:
- resTrain 在 31 个 state 上显著优于 AFsample2,后者只在 16 个上更好
- resTrain 只用 100 个结构,AFsample2 需要 1000 个
- 距离扫描还能提出未被实验观测到的中间构象
实验二:整合 NMR NOE 数据
NMR NOESY 实验给出的是氢原子间距离上限,但 AlphaFold distogram 预测的是 Cβ-Cβ 距离。作者用一个很巧妙的统计映射解决了这个”翻译”问题:从 PDB 大量结构中统计不同残基类型、氢原子类别下 H-H 距离与 Cβ-Cβ 距离的对应关系,把 NOE 信号转换成 distogram 空间的概率分布。
在 ARTINA 数据集的 90 个 NMR 结构上:
- 88% 的结构 violation 降低,aggregate violation 总量下降 25%
- 与 PDB deposited NMR 结构相比:PDB 的 aggregate violation 更少 17%,但 AF2-resTrain 满足的 restraints 数量反而多 6%
- 典型案例 2L82:AF2 把两片核心 beta-sheet 的关系搞错了,AF2-resTrain 借助 NOE 纠正了这个错误
剩余的大误差主要来自侧链构象——因为 distogram 控制的是残基级别几何,对侧链原子排布只能间接影响。这也是方法目前的一个局限。
实验三:一条粗糙约束拯救困难复合物
这是论文最亮眼的结果。抗体-抗原界面缺乏共进化信号,MSA 对跨链相互作用帮助有限,所以即使 AF3 也经常翻车。
作者在 25 个困难抗体-抗原复合物上做了测试。每个复合物只给一个约束:抗原表位某残基到抗体重链某残基,距离 ≤ 8Å——连精确距离都不需要,只是一个”这里应该接触”的粗略信息。
这张图想回答:在 25 个困难抗体-抗原复合物上,resTrain 相比 AF3 和 Chai-1 的改进有多大?
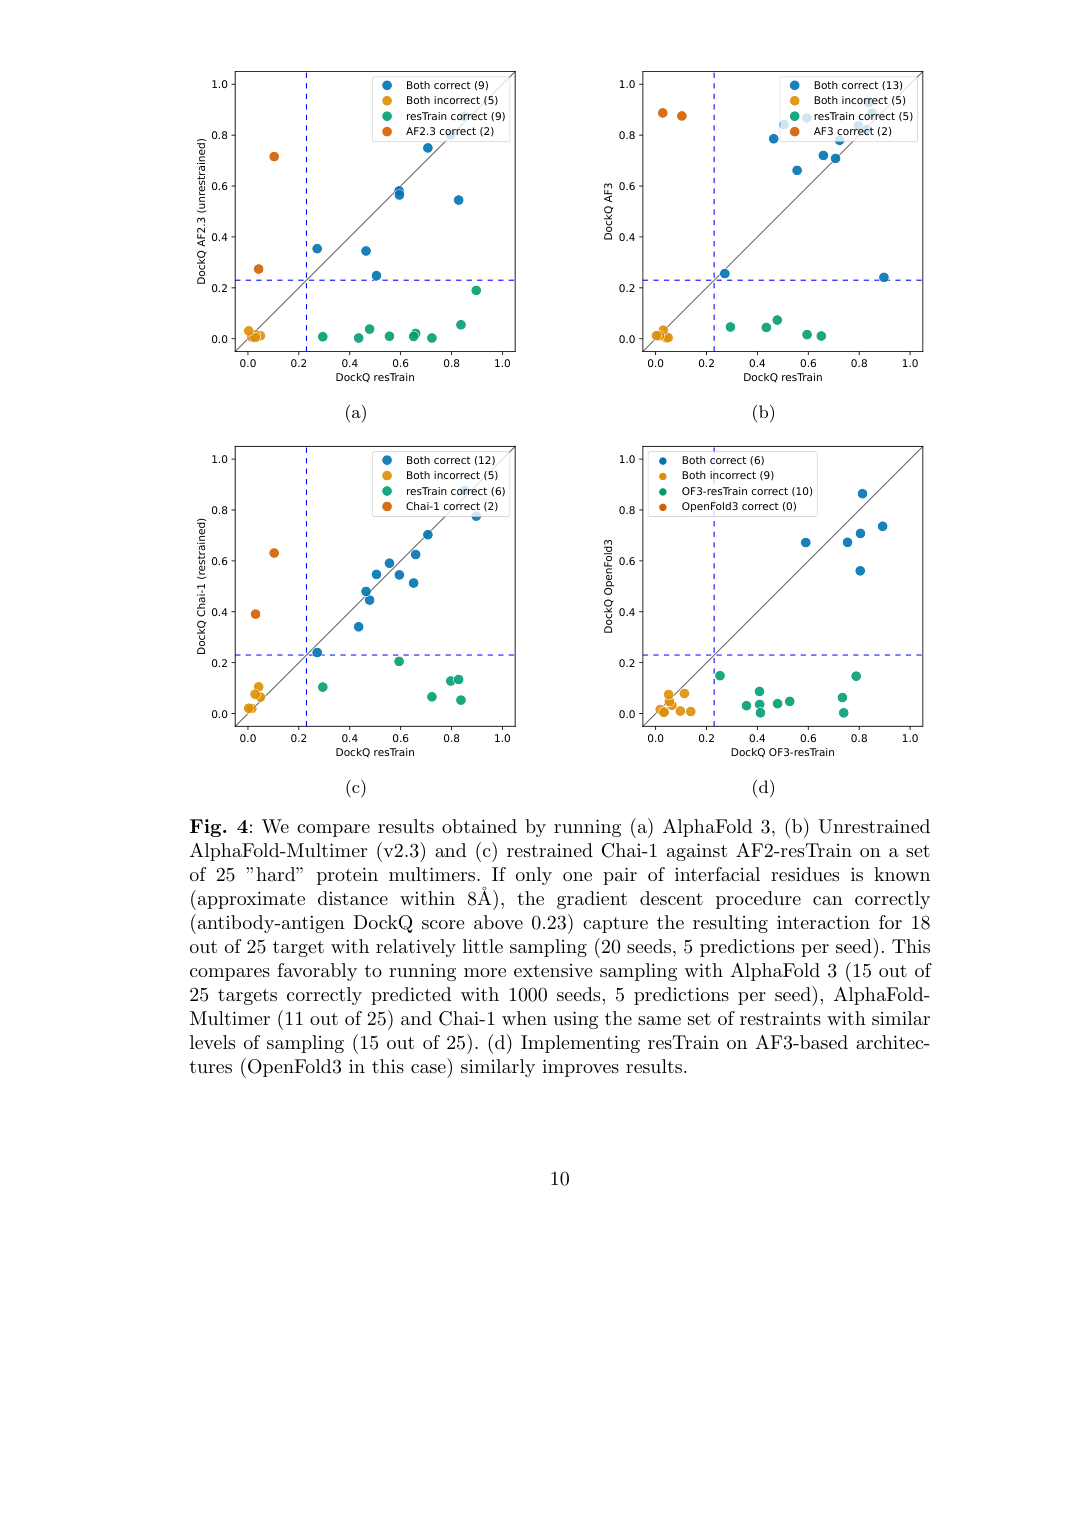
Fig 4 | 25 个困难抗体-抗原复合物预测。(a) AF2-resTrain vs 无约束 AF2.3;(b) vs AF3;(c) vs Chai-1;(d) OF3-resTrain vs OpenFold3。点在对角线两侧分别表示两种方法的优劣(横纵坐标见图注)。
成功率对比(DockQ > 0.23 为正确)
- AF2-Multimer(无约束):11/25(44%)→ AF2-resTrain:18/25(72%)
- AlphaFold 3(1000 seeds × 5):15/25(60%)
- Chai-1(接受 restraint):14/25(56%)
- OpenFold3 → OF3-resTrain:6/25 → 16/25
值得注意的是,resTrain 只用了 20 seeds × 5 = 100 个预测,AF3 用了 1000 seeds × 5 = 5000 个。一个粗糙的跨链接触信息,就足以决定正确的对接几何。
更重要的一个细节:最低 restraint loss 的模型不一定是最高质量模型,ipTM 等预测质量分数与 DockQ 仍保持良好相关。这说明 resTrain 没有”骗过”模型的评分系统,它是真正帮助模型进入更合理的构象盆地。
更多应用:表位扫描与小分子 docking
In silico epitope scanning:既然单个跨链约束就能引导对接,那可以反过来系统扫描——固定抗体 CDR 上一个残基,依次”拉”向抗原每个残基,生成结构后用 ipTM 排序。在 7W71 上对 93 个抗原残基逐一扫描,共产生 9300 个结构,top-ranked 模型成功预测了正确界面(DockQ 0.74)。
蛋白-小分子 docking:在 AF3 已知失败的 hard target 8OV7 上,给 ligand 两端各设一个 ≤ 8Å 的 pocket 约束,top-ranked 模型的 ligand RMSD 降到 1.24Å(AF3 原本 12.6Å)。不过这部分目前只是单例验证,证据还不算充分。
四、核心贡献总结
如果只看技术描述——”把约束当监督,反传一个向量”——听起来似乎很简单。但 resTrain 真正的价值在于三个关键判断:
判断一:distogram 是一个足够好的控制接口。只改 distogram 相关表示,就能稳定影响三维结构——不需要直接对坐标加 loss。
判断二:不需要动主模型参数。一个外加 bias 就够用,这让方法极其轻量且通用。
判断三:一个很弱的局部信号,可以引导全局结构切换。一条 ≤ 8Å 的粗略约束就能让错误的 docking 变成正确的。
可以用一个直白的类比来理解:普通 AlphaFold 就像让一辆自动驾驶车按自己的经验跑,resTrain 是在某个岔路口轻轻打一把方向盘。车的驾驶能力没变,只是你告诉它该往哪个方向走。
所以 resTrain 本质上是一个 disambiguation tool——在 AlphaFold 面对多解问题时,用少量外部知识帮它挑出正确的构象盆地。它的价值在”有弱先验但多解”的任务中最大。
五、局限与展望
方法思路很优雅,但在内容和工作量上仍有明显的改进空间:
每个 target 都要单独优化 RPB。这是 per-target 的 test-time optimization,计算成本随 target 数量线性增长。一个自然的延伸方向是:能否对同一蛋白家族学习一个共享的 bias prior?很多家族存在系统性预测偏差(比如某类膜蛋白总被预测成 inward-facing),从 per-target 推进到 family-level 的可迁移方法可能是下一代的方向。
侧链精细度不足。主要优化的是 Cβ-Cβ distogram,对 backbone/fold/interface 改善明显,但 sidechain rotamer 和原子级精修仍有局限——NMR 实验中已经体现出来。
蛋白-小分子验证太少。ligand docking 目前只做了一个 case,不能说明在广泛基准上稳定有效。对真正 AF3 的可迁移性也还不确定(目前用的是 OpenFold3 作为 proxy)。
依赖 restraint 选择质量。选对”关键残基对”很重要,错误或冲突的约束可能把结构推向错误局部极值。目前 restraint 选择主要靠人工判断,自动化识别”最有控制力的残基对”是一个待解决的问题。
机制分析较少。RPB 在表示空间里到底学到了什么?为什么某些 restraint 能触发全局构象切换?多条 restraint 冲突时收敛行为如何?这些理论层面的问题还有待深入。
一句话总结
resTrain 以 distogram 为桥梁,提出了一个通用的控制接口,把外部距离信息稳定地注入 AlphaFold-like 预测器,且不修改模型本体。它把 AlphaFold 从”序列 → 结构”的预测器,推进为“序列 + 部分先验 → 符合约束的结构”的可控推理器。这个接口对 NMR 整合、复合物建模、构象探索、假设检验等场景都很实用,未来有可能成为”AI + 实验约束”结构建模工作流的标准组件。
通讯作者介绍
Claudio Mirabello 是瑞典林雪平大学(Linköping University)物理化学与生物学系的研究员,同时隶属于瑞典国家生物信息学基础设施(National Bioinformatics Infrastructure Sweden, NBIS)和 SciLifeLab。他的研究方向聚焦于蛋白质结构预测方法的开发和改进,尤其关注如何将 AI 结构预测模型与实验约束信息结合,提升其在复杂生物学问题中的实用性。resTrain 框架已在 GitHub 上开源(github.com/clami66/resTrain),并提供 Google Colab notebook 供直接使用。
引用
Mirabello, C., Wallner, B., Orekhov, V., Nystedt, B., & Pearce, N. (2026). A generalisable framework to inject distance information into Alphafold-like structure predictors. bioRxiv. https://doi.org/10.64898/2026.07.02.736010